Vatandaşın Borcu 1 Trilyon 427 Milyar TL’ye Yükseldi

İktidar ekonomide pembe tablolar çizmeye çalışsa da gerçekler, iktidarın açıklamalarını yalanlıyor. İktidarın ekonomi politikaları sonucu bankaların karları katlanarak artarken, yurttaşların yöneldiği bankalara olan borcu da artmaya devam ediyor.

Yurttaşların 11-18 Kasım haftasındaki borcu 2,4 milyar TL artarken, son 6 aydaki artış ise 315 milyar TL oldu.

Bireylerin bankalara ve finansman şirketlerine olan konut, taşıt, ihtiyaç ve kredi kartından kaynaklanan borcu ise takiptekiler de dahil 18 Kasım itibarıyla bir trilyon 427 milyar TL olarak gerçekleşti.

BirGün’ün aktardığına göre Cumhuriyet Halk Partisi’nin (CHP) Türkiye Büyük Millet Meclisi (TBMM) Grubu notunda yurttaşların bu borcunun bir trilyon 43 milyar TL’sinin bireysel (konut, otomobil, ihtiyaç) kredilerinin, 384 milyar TL’sinin de kredi kartı borç bakiyelerinden kaynaklandığı belirtildi.

Son hafta tüketici kredilerinde 2,4 milyar TL’lik artış olurken, kredi kartları borçları ise değişmedi.

Takipteki borçlar 30,8 milyar TL

Kişilerin vadesinde ödeyemediği için bankalar tarafından icraya verilen ve henüz varlık yönetim şirketlerin devretmedikleri takipteki borçları ise 30,8 milyar TL’ye yükseldi. Bankaların takipteki bu borçlarını düşük bir bedel karşılığında varlık yönetim şirketlerine devrediyor olmaları bu rakamı olduğundan daha düşük gösteriyor.

Toplam borç verileri

Yurttaşların varlık yönetim şirketlerine olan borçları son bir yılda 5,3 milyar TL artarak eylül sonunda 36 milyar TL’ye yükseldi. TOKİ’ye olan konut kredisi borçları da 28 milyar TL oldu. Bankalara, finansman şirketlerine, varlık yönetim şirketlerine ve TOKİ’ye olan (tahsili gecikmiş borçlar da dahil) toplam borç bir trilyon 492 milyar TL düzeyinde seyrediyor.

Bankalara olan borçta yılbaşından bu yana 400 milyar TL’lik, toplam borçlarda ise 408 milyar TL’lik artış yaşandı.

Paylaşın

32’si HDP’li 39 Milletvekili Hakkında 63 Fezleke

Adalet Bakanlığı, 32’si Halkların Demokratik Partili (HDP), 39 milletvekili hakkında hazırlanan 63 fezlekeyi Türkiye Büyük Millet Meclisine (TBMM) sunulmak üzere Cumhurbaşkanlığına gönderdi.

Haber Merkezi / Ankara Cumhuriyet Başsavcılığınca 39 milletvekilinin çeşitli suçlardan dokunulmazlıklarının kaldırılması istemiyle hazırladığı fezlekeler arasında CHP Genel Başkanı Kemal Kılıçdaroğlu ve Zafer Partisi Genel Başkanı Ümit Özdağ da var.

Fezlekelerden 53’ü ise HDP’li 32 milletvekili hakkındaki suçlamaları içeriyor. HDP Van milletvekilleri Sezai Temelli ile Muazzez Orhan Işık hakkında 4’er, HDP Van Milletvekili Tayip Temel ile HDP Batman Milletvekili Ayşe Acar Başaran hakkında 3’er fezleke bulunuyor.

Demokratik Bölgeler Partisi (DBP) Eş Genel Başkanı ve Diyarbakır Milletvekili Salihe Aydeniz’in ise 4 fezlekesi yer alıyor.

CHP Lideri Kılıçdaroğlu’nun fezlekesi cumhurbaşkanına hakaretten

Gönderilen fezlekeler arasında CHP Genel Başkanı Kemal Kılıçdaroğlu’nun, “Cumhurbaşkanına hakaretten” bir dosyası bulunuyor.

Demokrat Parti Ordu Milletvekili Cemal Enginyurt hakkındaki fezleke ise tartışma programında Gazeteci Latif Şimşek’e yönelik eylemlerinden dolayı “kasten yaralama”, “alenen hakaret” ve “tehdit” suçlarını kapsıyor.

Süreç nasıl işliyor?

Hakkında suç isnadı bulunan milletvekillerinin dokunulmazlığının kaldırılıp kaldırılmamasına ilişkin talepler, Adalet Bakanlığına sunuluyor. Bakanlık, talebi gerekçeli bir yazıyla Cumhurbaşkanlığına, Cumhurbaşkanlığı ise TBMM Başkanlığına iletiyor.

Meclis Başkanlığına gelen fezlekelerin gündeme alınmasındaki süreç, İçtüzüğe göre işliyor. Milletvekili dokunulmazlığı, İçtüzüğün “Yasama Dokunulmazlığı ve Üyeliğin Düşmesi” başlıklı dokuzuncu kısmının “yasama dokunulmazlığı” alt başlıklı birinci bölümünde düzenleniyor.

Bir milletvekilinin dokunulmazlığının kaldırılması hakkındaki istemler, TBMM Başkanlığınca “Gelen Kağıtlar” listesinde yayınlanarak Anayasa ve Adalet Komisyonu Üyelerinden Kurulu Karma Komisyona havale ediliyor.

Söz konusu fezleke ile Meclis’teki mevcut fezlekeler, sevk edildikleri Karma Komisyonda bekletilebiliyor ya da komisyonda gündeme alınabiliyor. Fezlekelerin gündeme alınması halinde süreç başlıyor. Karma Komisyon toplanıyor ve hangi fezlekeye ait dosyayı değerlendireceğine karar veriyor.

Hazırlık Komisyonu kuruluyor

Hazırlık Komisyonu, kurulduğu andan itibaren en geç 1 ay içinde dosyayı inceleyerek raporunu hazırlıyor. Bu komisyon bütün kağıtları inceleyip gerekirse o milletvekilini dinliyor ancak tanık dinleyemiyor.

Hazırlık Komisyonu, yasama dokunulmazlığının kaldırılması yönünde karar alırsa dosya Karma Komisyona havale ediliyor. Karma Komisyon da 1 ay içinde Hazırlık Komisyonu raporunu ve eklerini görüşerek sonuçlandırıyor.

Karma Komisyon, dokunulmazlığın kaldırılmasına veya kovuşturmanın milletvekilliği sıfatının sona ermesine kadar ertelenmesine karar veriyor.

Karma Komisyon kovuşturmanın ertelenmesini kararlaştırmışsa bu yöndeki raporu Genel Kurulda okunarak bilgiye sunuluyor. Bu rapora milletvekilleri tarafından 10 gün içinde itiraz edilmezse kesinleşiyor, itiraz edilmesi halinde ise rapor Genel Kurul gündemine alınıyor. İtiraz edilmeyen dosyalar Cumhurbaşkanlığına gönderiliyor.

Dokunulmazlığın kaldırılması yönündeki Karma Komisyon raporları, doğrudan Genel Kurul gündemine giriyor. Genel Kurul, raporu kabul ederek dokunulmazlığın kaldırılmasını kararlaştırabileceği gibi, raporu reddederek yargılamanın dönem sonuna ertelenmesine de karar verebiliyor.

Kovuşturma ertelenmiş ve bu karar Genel Kurulca kaldırılmamış ise dönem yenilenmiş olsa bile milletvekilliği sıfatı devam ettiği sürece ilgili hakkında kovuşturma yapılamıyor.

Genel Kurul aşaması

Milletvekillerine dağıtılan Karma Komisyon raporu, Genel Kurulda okunarak görüşülüyor. Biri lehte diğeri de aleyhte olmak üzere, iki milletvekili rapor üzerinde konuşma yapıyor.

Fezlekesi olan milletvekili isterse Hazırlık Komisyonunda, Karma Komisyonda veya Genel Kurulda kendi savunmasını yapabiliyor ya da başka bir milletvekili arkadaşına savunma yapması için bu hakkını verebiliyor.

Söz ve savunma talebi yoksa görüşmeler tamamlanıyor. Daha sonra Karma Komisyonun yasama dokunulmazlığının kaldırılmasına dair raporu oylamaya sunuluyor. Genel uygulamaya göre açık oylama yapılıyor. Genel Kurulda dokunulmazlıkların kaldırılmasına ilişkin oylamada, karar yeter sayısı (151) yeterli oluyor.

Her dosya için ayrı oylama yapılıyor

Genel Kuruldaki oylamada, her milletvekili ve fezleke için ayrı oylama yapılıyor. Bir milletvekili hakkında iki dosya varsa iki dosya ayrı ayrı oylanıp karara bağlanıyor. Dokunulmazlık hangi dosya hakkında kaldırıldıysa yalnızca o fezleke hakkında yargılama yapılabiliyor. Milletvekilinin dönem sonuna bırakılan dosyası hakkındaki dokunulmazlığı devam ediyor.

Genel Kurul kararından sonra milletvekilinin dokunulmazlığı, söz konusu dosya için kaldırılmış oluyor.

Meclis Başkanlığı, dosyayı Cumhurbaşkanlığı aracılığıyla Adalet Bakanlığına gönderiyor. Bakanlık da dokunulmazlığı kaldırılan milletvekili hakkında gereğinin yapılması için dosyası ilgili savcılığa havale ediyor.

Savcılık da dosyanın ulaşmasının ardından soruşturmaya kaldığı yerden devam ediyor, söz konusu milletvekilini tutuklanması talebiyle mahkemeye de sevk edebiliyor ya da tutuksuz olarak yargılanmasına da devam edebiliyor.

Dokunulmazlık kalkıyor, vekillik devam ediyor

Bir milletvekilinin dokunulmazlığının kalkmasıyla milletvekilliği düşmüyor, devam ediyor. Milletvekili maaşını alıyor ve diğer sosyal haklarından yararlanıyor. Tutuklanmamışsa Meclise gelerek yasama çalışmalarına da katılabiliyor.

Ancak milletvekili hakkındaki ceza kesinleştikten sonra Genel Kurulda okunuyor ve o zaman milletvekilliği düşürülüyor.

Milletvekilinin yasama dokunulmazlığının kaldırılmasına veya milletvekilliğinin düşmesine karar verilmesi halinde, Genel Kurul kararının alındığı tarihten itibaren 7 gün içinde ilgili milletvekili veya bir diğer milletvekili, kararın Anayasaya, kanuna veya İçtüzüğe aykırılığı iddiasıyla iptal için Anayasa Mahkemesine başvurabiliyor. Anayasa Mahkemesi, iptal istemini 15 gün içinde kesin karara bağlıyor.
Paylaşın

1 Milyon 39 Bin 646 Abone Faturasını Zamanında Ödeyemedi

İktidarın uyguladığı ekonomi politikaları sonucu oluşan ekonomik kriz, her geçen gün biraz daha derinleşiyor. 1 Ocak 2022 tarihinde yüzde 127’yi bulan fahiş elektrik zammının ardından faturasını zamanında ödeyemeyen yurttaşların sayısı arttı.

Cumhuriyet Halk Partisi (CHP) Genel Başkan Yardımcısı ve Balıkesir Milletvekili Ahmet Akın’ın verdiği bilgiye göre Ocak 2022 fatura döneminde 553 bin 917’si konut abonesi olmak üzere toplam 730 bin 701 abone faturasını süresi içinde ödeyemedi. Zammın faturalara yansıtılmasıyla birlikte Şubat 2022 döneminde ise 859 bin 532’si konut abonesi olmak üzere toplam bir milyon 39 bin 646 abone faturasını belirlenen süre içinde ödeyemedi.

Yüzde 55,1’lik artış

Fahiş zammın ardından faturasını ödemekte zorlanan konut abone sayısı yüzde 55,1 oranında arttı. Mart 2022 fatura döneminde ise 987 bin 453’ü konut abonesi olmak üzere toplam bir milyon 245 bin 391 abone faturasını ödeyemedi.

Sözcü’den Başak Kaya’nın haberine göre verileri değerlendiren Akın, “Cumhuriyet tarihinin en büyük elektrik zammının ardından faturasını ödemekte zorlanan konut abone sayısı 2 ay içinde yüzde 78,2 arttı. Tüm abone gruplarında ise toplamda yüzde 70,4 oldu” ifadelerini kullandı.

Sanayide artış yüzde 185,3

Enerji zamları sanayiyi de vurdu. Kontrollü elektrik kesintilerinin de yapıldığı dönemde sanayi abonelerinde faturasını zamanında ödeyemeyen abone sayısı bin 584’ten 4 bin 519’a yükselerek yüzde 185,3 oranında arttı. Bu oran tarımsal sulama abonelerinde ise yüzde 89,9 seviyesinde oldu.

Paylaşın

CHP Lideri Kılıçdaroğlu’ndan ‘Çocuk Yoksulluğu’ İçin Çağrı

Akşam saatlerinde evinin mutfağından eşi Selvi Kılıçdaroğlu’nun da yer aldığı bir video paylaşan CHP Genel Başkanı Kemal Kılıçdaroğlu, çocuk yoksulluğuna dikkat çekti. Kılıçdaroğlu, okullarda bir öğün yemek verilmesi önergesinin AKP-MHP oylarıyla reddedilmesini eleştirdi.

Haber Merkezi / CHP Lideri Kılıçdaroğlu, “Bir insan neden yoksul evlatlarımızın beslenme çantasını reddeder, inanın aklım almıyor! Yapacak bir şey yok, acı ve ıstıraplarının üstesinden gelme mücadelesine kendi başımıza devam edeceğiz” notuyla paylaştığı videoda şu ifadeleri kullandı:

“Sevgili halkım evimize hoş geldiniz. Selvi Hanım ve ben evimizin mutfağından önemli bir konuda sizlerle konuşmak istedik.

Ekonomi hepimizi vurdu. Çok yoksullaştık. Buna artık yoksullaşma denmez. Bir ekonomik şiddet ile karşı karşıyayız. Bunun adı olsa olsa zulüm olur. Tüm ülke, işlemediğimiz bir suçun cezasını çekiyor gibiyiz. Ekonomik terördür bu. Ancak bu yoksulluk, terörün en kötüsü, çocuk yoksulluğu.

Bambaşka bir seviye. Evlatlarımızın bir kısmı yarı aç yarı tok yatağa giriyor. Öğretmenlerle konuşuyorum. Bazı çocuklarımızın okula götürdüğü beslenme çantalarında kuru ekmek ve su var. Bu ülkede çocuklarımızın bir kısmı beslenme saatinde arkadaşlarından saklanıyor, baygınlık geçiriyor.

Anne ve babaları veresiye yazdırıp çocuklarına peynir ekmek alıyor. Bir şey yapmak zorundayız. Bakın bu yoksulluğun zıttı zenginlik değil, adalet. Bu çocuklara verilmeyen adalet. Yol arkadaşlarıma söyledim, mecliste bu konuda bir destek isteyelim. Çocuklarımıza beslenme saatinde ücretsiz öğle yemeği verilmesine yönelik bir önerge verelim dedik ve verdiler.

Peki ne oldu, AK Parti ve MHP oylarıyla bu önergemiz reddedildi. Allah aşkına, aç çocuk, nasıl bir siyaset kavgası olabilir, aklım almıyor. Reddetmek için ellerini kaldırdılar. Bu milleti ne hale getirdiler. En yoksul ve en savunmasız çocuklarımıza karşı el kaldırdılar.”
“Çocuğu beslemek çok karmaşık bir konu olmamalı”

Selvi Kılıçdaroğlu ise şu ifadeleri kullandı:

”Her yerde karşılaşıyoruz bununla. Anne babaların çocuklarının beslenme çantasına yiyecek koyacak parası yok. Ama başka türlü aç gözlülüğe para var. Biz de evlat sahibiyiz. Utanıyoruz, üzülüyoruz. Türkiye’de yoksulluk çok karmaşık bir konu olabilir. Ama bir çocuğu beslemek çok karmaşık bir konu olmamalı.”

“Kurumlara, iş insanlarına çağrıdır: Belediyelerimize bu konuda destek verin”

Selvi Kılıçdaroğlu’nun ardından Kemal Kılıçdaroğlu yeniden konuşmaya başladı:

”İktidara gelir gelmez, bu ülkenin evlatlarına okullarımızda bir öğün ücretsiz yemek uygulamasını hayata geçireceğiz. Ancak şu an durum acil. Selvi Hanım ve ben düşündük taşındık. Beylikdüzü, İzmit, Çankaya gibi belediyelerimiz çocuklarımıza bir öğün sağlıklı ve yeterli yemek verecek uygulamayı hayata geçirdiler. İhtiyaç sahibi çocuklarımız arkadaşlarında geri kalmadan beslenme çantalarına ulaşıyorlar.

Kurumlara, iş insanlarına çağrıdır. Belediyelerimize bu konuda destek verin.

Paylaşamadığımız bir şey bizim değildir. Ne diyor Barış Manço: ”Yıllardır sürüp giden bir pay alma çabası, topu topu bir dilim kuru ekmek kavgası, bazen durur bakarım bu ibret tablosuna, kimi tatlı peşinde kimininse tuzu yok.”

Gelin hep birlikte yardım edelim yavrularımıza. İktidara gelmemize 6-7 ay kaldı. Ama çocuklarımızın kaybedecek bir günü bile yok. Biz başlıyoruz.”

Paylaşın

Arjantin, Meksika’yı Messi Ve Fernandez İle Devirdi

Katar’ın ev sahipliğini yaptığı 2022 FIFA Dünya Kupası C Grubu karşılaşmasında Arjantin ve Meksika, Lusail Stadyumu’nda karşı karşıya geldi. Mücadele 2-0 Arjantin’in üstünlüğüyle sona erdi.

Haber Merkezi / Arjantin bu sonuçla ilk galibiyetini alarak puanını 3’e yükseltti ve grupta ikinci sıraya yükseldi. Meksika ise 1 puanla son sırada kaldı. Arjantin, gruptaki son maçında Polonya ile karşılaşacak. Meksika ise Suudi Arabistan ile mücadele edecek.

Karşılaşmadan dakikalar

10. dakikada gol kanattan kazanılan serbest vuruşu kullanan Chavez’in ceza alanına gönderdiği ortasına hareketlenen Montes’in vuruşunda top kalenin sağından auta çıktı.

34. dakikada sağ kanattan kazanılan serbest vuruşu kullanan Messi’nin doğrudan kaleye gönderdiği şutunda Ochoa topu uzaklaştırmayı başardı.

41. dakikada Di Maria’nın sağ kanattan ceza alanına gönderdiği ortasına yükselen Martinez’in kafa vuruşunda top çerçeveyi bulmadı.

45. dakikada kazanılan serbest vuruşu kullanan Vega’nın doğrudan kaleye gönderdiği şutunda kaleci Martinez topa hakim olmayı başardı.

45+2. dakikada Vega’nın ceza sahası dışından kaleye gönderdiği şutunda top kalenin üstünden auta çıktı.

52. dakikada Messi ceza yayının hemen gerisinden kazanılan frikikte topun başına geçti ancak şutu farkla auta gitti.

64. dakikada Di Maria ceza yayının gerisindeki Messi’yi gördü, 35 yaşındaki süperstar kaleyi cepheden gören noktadan yerden sert vurdu ve Ochoa’yı avlamayı başardı! Arjantin, yıldızı Messi’yle 1-0 önde.

70. dakikada Acuna’nın pasıyla topla buluşan Nahuel Molina’nın sağ çaprazdan yaptığı vuruşta top kalenin solundan auta çıktı.

87. dakikada Enzo Fernandes sol çaprazdan çalımlarla ceza sahasına girdi, sağına çekti, ayak içiyle harika bir vuruş yaptı ve fileleri sarstı. Arjantin 2-0 önde!

Stat: Lusail

Hakemler: Daniele Orsato, Ciro Carbone, Alessandro Giallatini (İtalya)

Arjantin: Damian Martinez, Montiel (Dk. 63 Molina), Otamendi, Lisandro Martinez, Acuna, De Paul, Rodriguez (Dk. 57 Fernandez), Di Maria (Dk. 69 Romero), Mac Allister (Dk. 69 Palacios), Messi, Lautaro Martinez (Dk. 63 Alvarez)

Meksika: Ochoa, Araujo, Montes, Moreno, Kevin Alvarez (Dk. 66 Jimenez), Gallardo, Herrera, Chavez, Guardado (Dk. 42 Gutierrez), Lozano (Dk. 73 Alvarado), Vega (Dk. 66 Antuna)

Goller: Dk. 64 Messi, Dk. 87 Fernandez (Arjantin)

Paylaşın

2’de 2 Yapan Fransa, Gruptan Çıkmayı Garantiledi

Katar’ın ev sahipliği yaptığı FIFA 2022 Dünya Kupası D Grubu ikinci maçında Fransa ile Danimarka, Stadyum 974’te karşı karşıya geldi. Mücadeleyi 2-1 kazanan Fransa, 2’de 2 yaparak grubundan çıkmayı garantiledi.

Haber Merkezi / Karşılaşmanın ilk yarısında gol olmadı, maçın ilk golü 61. dakikada Mbappe’den geldi. 68. dakikada Danimarka’dan Christensen durumu eşitledi. 86. dakikada Kylian Mbappe ise son golü kaydetti.

Bu sonuçla birlikte 1 puanda kalan Danimarka, son hafta maçında Avustralya ile karşılaşacak. Fransa’nın rakibi ise Tunus olacak.

Karşılaşmadan dakikalar

Fransa, ilk yarıda daha baskılı oynadı. 21. dakikada Rabiot ve 33. dakikada Griezmann’ın çıkardığı şutlarda kaleci Schmeichel gole izin vermedi.

30. dakikada Kounde’nin şutunda Höjbjerg altıpasın içinde golü önlerken, 37. dakikada Giroud ve 40. dakikada Mbappe’nin yaptığı vuruşlarda meşin yuvarlak auta çıktı.

Danimarka ise en net pozisyonunu ani atak sonucunda buldu. 36. dakikada Cornelius’un şutunda meşin yuvarlak yan ağlarda kaldı.

İkinci yarıda da etkili oyununu sürdüren Fransa, 56. dakikada Mbappe ve 60. dakikada Griezmann ile yakaladığı net pozisyonları değerlendiremedi.

Fransa’nın 61. dakikada geliştirdiği ani atakta sol kanattan ceza sahasına sokulan Mbappe, pasını Theo Hernandez’e verdi. Son çizgiye yakın bir noktada topla buluşan Hernandez, meşin yuvarlağı tekrar Mbappe ile buluşturdu. Yıldız oyuncunun altıpasın önünde sol çaprazda bekletmeden yaptığı vuruşta top ağlarla buluştu: 1-0.

Danimarka, 68. dakikada beraberliği sağladı. Eriksen’in sağdan kullandığı kornerde Andersen’in kafayla indirdiği topu arka direkte kafa vuruşuyla tamamlayan Christensen, meşin yuvarlağı filelere gönderdi: 1-1.

Golü bulduktan sonra temposunu arttıran Danimarka, 73. dakikada Lindstrom ile ikinci gole yaklaşırken, Fransa ise 78. dakikada Tchoumendi ve 80. dakikada Rabiot ile fırsatları değerlendiremedi.

Karşılaşmanın en çalışkan oyuncularında Mbappe, 86. dakikada bir kez daha sahneye çıktı. Griezmann’ın sağ çaprazdan ortasına arka direkte dokunan Mbappe, meşin yuvarlağı ağlarla buluşturdu ve Fransa’yı tekrar öne geçirdi: 2-1.

Stat: 974

Hakemler: Szymon Marciniak, Pawel Sokolnicki, Tomasz Listkiewicz (Polonya)

Fransa: Lloris, Kounde, Varane (Dk. 75 Konate), Upamecano, Theo Hernandez, Rabiot, Tchouameni, Dembele (Dk. 75 Coman), Griezmann (Dk. 90+2 Fofana), Mbappe, Giroud (Dk. 63 Thuram)

Danimarka: Schmeichel, Andersen, Christensen, Nelsson, Höjbjerg, Eriksen, Kristensen (Dk. 90+2 Bah), Maehle, Lindstrom (Dk. 85 Norgaard), Damsgaard (Dk. 73 Dolberg), Cornelius (Dk. 46 Braithwaite)

Goller: Dk. 61 ve 86 Mbappe (Fransa), Dk. 68 Christensen (Danimarka)

Paylaşın

WAS İlişkili Bozukluklar Nedir? Bilinmesi Gereken Her Şey

WAS ile ilişkili bozukluklar, WAS genindeki mutasyonların neden olduğu, bağışıklık sistemini etkileyen bir dizi koşuldur. Bu bozukluklar arasında Wiskott-Aldrich sendromu, X’e bağlı trombositopeni ve X’e bağlı konjenital nötropeni yer alır. WAS geni anormalliği, WASP proteininde düşük trombosit sayısına (trombositopeni) yol açan bir eksiklikle sonuçlanır. 

Haber Merkezi / WAS ile ilgili bozukluklar genellikle bebeklik döneminde ortaya çıkar ve kanlı ishal, tekrarlayan enfeksiyonlar, pullanma, kaşıntı, deri döküntüleri (egzama) ve ciltte küçük mor lekelerin ortaya çıkması (peteşi) ile karakterize edilir. Pneumocystis carinii pnömonisi (PCP) gelişimi ve kafa içi kanama olası erken, yaşamı tehdit eden komplikasyonlardır.

Daha sonraki potansiyel komplikasyonlar arasında kırmızı kan hücrelerinin yıkımı (hemolitik anemi), artrit, vaskülit ve böbrek ve karaciğer hasarı yer alır. Etkilenen kişilerde, özellikle Epstein-Barr virüsüne maruz kaldıktan sonra lenfoma gelişme riski artar. WAS ile ilgili bozukluklar, aynı ailedeki bireylerde bile son derece değişkendir.

Belirtileri ve semptomları

WAS ile ilişkili bozukluklar, WAS genindeki mutasyonların neden olduğu, bağışıklık sistemini etkileyen bir dizi koşuldur. Bu bozukluklar arasında Wiskott-Aldrich sendromu, X’e bağlı trombositopeni ve X’e bağlı konjenital nötropeni yer alır.

Wiskott Aldrich sendromunun belirtileri genellikle bebeklik döneminde başlar. Bu durumun orijinal tanımı, üç özelliğin bir kombinasyonunu içeriyordu: kanlı ishal, anormal kanama bölümleri ve/veya ciltte küçük mor noktalar (peteşi); pullanma, kaşıntılı deri döküntüleri (egzama); tekrarlayan kulak enfeksiyonları. Küçük trombosit boyutuyla bağlantılı olarak düşük trombosit sayısı (trombositopeni) genellikle doğumda mevcuttur, ancak trombosit sayıları başlangıçta normale yakın olabilir. 

Kafa içi kanama, WAS’ın yaşamı tehdit eden olası bir komplikasyonudur. Egzama, etkilenen bireylerin yaklaşık %80’inde görülür ve hafif ila şiddetli arasında değişebilir. WAS’li erkek çocukların tekrarlayan bakteriyel ve viral enfeksiyonlar için artmış bir riski vardır. Pneumocystis carinii pnömonisinin (PCP) gelişimi, yaşamı tehdit eden olası bir komplikasyondur. 

Otoimmün bozukluklar, hayatta kalanlarda yaygındır ve kırmızı kan hücrelerinin yıkımını (hemolitik anemi), artriti, vasküliti ve böbrek ve karaciğer hasarını içerir. Bir otoimmün bozukluk geliştirme riski yaşla birlikte artar. WAS’li erkek çocukların, özellikle Epstein-Barr virüsüne maruz kaldıktan sonra lenfoma geliştirme riski yüksektir. Lenfomalar genellikle beyin, akciğer veya gastrointestinal sistem gibi alışılmadık yerlerde bulunur.

X’e bağlı trombositopenisi olan erkeklerde egzama veya immün disfonksiyon olmadan trombositopeni vardır Klinik semptomların örtüşmesi, WAS protein ekspresyonundaki değişkenlikler ve bu bozukluklardaki mutasyonların örtüşmesi nedeniyle bir hastayı XLT veya WAS olarak sınıflandırmak her zaman mümkün değildir.

X’e bağlı konjenital nötropeninin son derece nadir olduğu düşünülmektedir ve tekrarlayan bakteriyel enfeksiyonlar, kandaki nötrofillerin (en yaygın beyaz kan hücresi türü) sayısında anormal bir azalma ve anormal kemik iliği gelişimi ile karakterize edilir.

Nedenleri

WAS ile ilgili bozukluklar, neredeyse yalnızca erkeklerde ortaya çıkan X’e bağlı resesif genetik hastalıklardır. X’e bağlı resesif genetik bozukluklar, X kromozomundaki anormal bir genin neden olduğu durumlardır. WAS ile ilgili bozukluklara, X kromozomundaki WAS geninde WASP proteininin eksikliğine yol açan bir mutasyon neden olur. WASP proteini, çoğu kan hücresinin yapısında ve işlevinde önemlidir.

Dişilerde iki X kromozomu vardır ancak X kromozomlarından biri “kapalı” durumdadır ve o kromozom üzerindeki tüm genler inaktive edilmiştir. X kromozomlarından birinde hastalık geni bulunan dişiler, bu bozukluğun taşıyıcılarıdır. Taşıyıcı dişiler genellikle bozukluğun semptomlarını göstermezler çünkü genellikle “kapalı” olan anormal gene sahip X kromozomudur.

Bir erkeğin bir X kromozomu vardır ve eğer bir hastalık geni içeren bir X kromozomunu miras alırsa, hastalığı geliştirecektir. X’e bağlı bozuklukları olan erkekler, hastalık genini taşıyıcı olacak tüm kızlarına aktarır. Bir erkek, X’e bağlı bir geni oğullarına geçiremez çünkü erkekler, erkek yavrulara her zaman X kromozomları yerine Y kromozomlarını aktarır.

Teşhis

Klinik özellikler ve laboratuvar testlerine dayanarak WAS ile ilişkili bir bozukluktan şüphelenilmektedir. Test, düşük trombosit sayısını ve küçük trombosit boyutunu gösterir ve bazen anormal serum immünoglobulin seviyeleri gösterir: düşük IgM, yüksek IgA ve IgE, azalmış mutlak CD8+ T hücresi sayısı ve azalmış doğal öldürücü hücre işlevi. Kan hücrelerinde WASP proteininin azalması veya olmaması tanıyı güçlendirir. Teşhisi doğrulamak için WAS geni için moleküler genetik testler mevcuttur.

Tedavisi

Şu anda WAS ile ilişkili bozuklukları iyileştirmek için mevcut olan tek tedavi, allojenik bir donörden kemik iliği naklidir. Allojenik donörler, alıcıyla eşleşen insan lökosit antijenlerine (HLA) sahip olmalıdır. Bir “histo-uyumluluk antijenleri” formu olan insan lökosit antijenleri (HLA), vücudun dokularında bulunur ve bağışıklık sisteminin önemli bir parçası olarak işlev görür. Bir kişinin dokularındaki spesifik HLA tipi kalıtsaldır ve kişinin “doku tipi” olarak bilinir.

Dokular nakledildiğinde, vericinin ve alıcının HLA doku tipleri naklin sonucunu etkiler. Örneğin, HLA doku tipleri alıcınınkine çok yakın olan bir donör bulunabiliyorsa, verici dokudaki histo-uyumluluk antijenleri yabancı olarak tanınmayabilir ve bu nedenle alıcının bağışıklık sistemi tarafından saldırıya uğramayabilir, bu da başarılı transplantasyon şansını artırır. Kardeşler veya diğer kan akrabaları, alıcınınkine çok benzeyen HLA tiplerine sahip olma olasılığı en yüksektir. Eşleştirilmiş sağlıklı bir kardeşten veya yakın akraba olmayan bir donörden kemik iliği nakli alan WAS’lı erkek çocukların, prosedür beş yaşından önce yapılırsa, iyileşme şansı %85’ten fazladır.

WAS ile ilişkili bozukluklar için destekleyici bakım, PCP’ye karşı profilaksi ve enfeksiyonlar için uygun antimikrobiyal tedaviyi içerir. intravenöz immünoglobulin. rutin çocukluk aşıları ve egzamanın topikal steroid tedavisi ile tedavisi. Önemli kanamanın tedavisi bazen trombosit transfüzyonlarını içerir. Kemik iliği transplantasyonunu takiben geç ölüm riskini arttırdığı için splenektomi artık önerilmemektedir.

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.

Paylaşın

Sıcak Otoimmün Hemolitik Anemi Nedir? Bilinmesi Gereken Her Şey

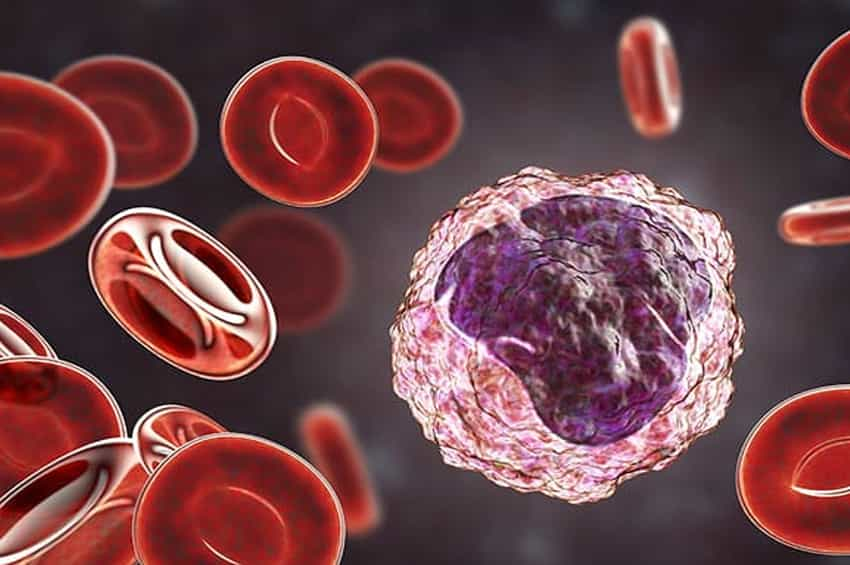
Sıcak otoimmün hemolitik anemi (wAIHA), sağlıklı kırmızı kan hücrelerinin erken yıkımı (hemoliz) ile karakterize edilen bir otoimmün hastalıktır. Otoimmün hastalıklar, kişinin kendi bağışıklık sistemi sağlıklı dokuya saldırdığında ortaya çıkar. wAIHA ve diğer otoimmün hemolitik anemi türleri durumunda, kırmızı kan hücreleri antikorlar tarafından “etiketlenir” ve ardından diğer bağışıklık hücreleri türleri tarafından yok edilir. 

Haber Merkezi / wAIHA, otoimmün hemolitik aneminin en yaygın türüdür; her yıl 100.000 kişiden yaklaşık 1 ila 3’ünü etkiler ve her yaşta ortaya çıkabilir. Hastalık “sıcak” olarak adlandırılır, çünkü antikorlar aktiftir ve vücut sıcaklığında hemolize neden olur; bu, diğer otoimmün hemolitik anemi tiplerinde mutlaka olması gereken bir durum değildir. Normalde, kırmızı kan hücrelerinin dalak tarafından yok edilmeden önce yaklaşık 120 günlük bir ömrü vardır. wAIHA’lı bireylerde, kırmızı kan hücreleri erken yok edilir ve kemik iliğindeki yeni hücrelerin üretim hızı artık kayıplarını telafi edemez. 

Alyuvar sayısının azalması (anemi) yorgunluğa, halsizliğe, soluk ten rengine (solukluk), baş dönmesine, çarpıntıya ve nefes darlığına (nefes darlığı) neden olabilir. Hemoliz, kanda oksijen taşımaktan sorumlu bir protein olan hemoglobinin kırmızı kan hücrelerinden daha fazla salınmasına yol açar. Hemoglobinin bilirubine ayrışması, cildin ve göz beyazlarının sararmasına (sarılık) neden olabilir. Hemoglobin ayrıca idrara geçebilir ve ona koyu kahverengi bir renk verebilir. wAIHA tedavisi destekleyicidir ve ayrıca kortikosteroidler ve/veya rituximab içerebilir.

Belirtileri ve semptomları

wAIHA her yaşta gelişebilir, ancak ortanca başlangıç ​​yaşı 52’dir. Bu, etkilenen bireylerin yarısının hastalık başladığında 52 yaşından küçük, diğer yarısının ise bu yaşın üzerinde olacağı anlamına gelir. wAIHA semptomları genellikle birkaç haftadan birkaç aya kadar yavaş yavaş gelişir, ancak bazı kişilerde birkaç gün içinde aniden gelişebilir. Ortaya çıkan spesifik semptomlar bir kişiden diğerine değişebilir ve başlangıç ​​hızına, hemoliz derecesine ve altta yatan bir bozukluğun varlığına bağlıdır. Bazı bireylerde, özellikle yavaş yavaş anemisi olanlarda herhangi bir belirgin semptom görülmeyebilir (asemptomatik). 

Anemi belirtileri arasında ciltte solgunluk (solukluk), yorgunluk, nefes darlığı (nefes darlığı), baş dönmesi ve çarpıntı yer alır. Tempolu ve şiddetli hemoliz durumlarında, göğüs ağrısı, uyanıklıkta azalma (uyuşukluk), konfüzyon, geçici bilinç kaybı (senkop) ve kalp hızı ve kan basıncında düzensizlik (hemodinamik instabilite) meydana gelebilir. Hemoliz ayrıca kanda ve idrarda hemoglobin (oksijen taşıyan bir protein) salınımının artmasına neden olur ve bu da koyu renkli idrarla sonuçlanabilir. Hemoglobin, birikebilen ve derinin ve göz beyazlarının sararmasına (sarılık) yol açabilen bilirubin adı verilen sarı bir bileşiğe indirgenir.

Genişlemiş bir dalak (splenomegali) de görülebilir. Splenomegali, etkilenen bir kişinin karnında şişkinlik veya dolgunluk hissine neden olabilir. wAIHA ayrıca damarlarda kan pıhtılaşması (venöz tromboembolizm) riskinde artış ile ilişkilidir. Bu pıhtılar özellikle bacaklarda gelişebilir (derin ven trombozu) ve ayrılma, kanda dolaşma, ve akciğer damarlarını tıkar (pulmoner emboli). Tromboembolizm tipik olarak tanıdan sonraki haftalarda ortaya çıkar ve daha şiddetli hemolizi olan hastalarda ve dalağın cerrahi olarak çıkarılmasıyla (splenektomi) tedavi edilen hastalarda daha yaygındır.

Nadiren, kalbi besleyen arterlerde (koroner arterler) pıhtılar oluşabilir ve kalp krizine (miyokard enfarktüsü) veya beyin arterlerinde (serebral arterler) yol açarak felce yol açabilir. Splenektomi gerektiren hastalarda enfeksiyon gelişme oranı da yüksektir. Tedavi edildikten sonra hastaların %30’u iyileşir ve geri kalanı tekrarlayan hemoliz atakları geliştirme riski altındadır. Yaklaşık %5’lik bir ölüm oranı görülmesine rağmen, wAIHA’lı kişilerin çoğu hayatta kalır. Mortalite esas olarak tromboembolizmlere ve enfeksiyonlara atfedilir.

Nedenleri

wAIHA, bağışıklık sistemi tarafından üretilen antikorlar kırmızı kan hücrelerine bağlandığında ve onları saldırılacak hedefler olarak tanımladığında ortaya çıkar. “Etiketli” kırmızı kan hücrelerinin çoğu, farklı tipte bağışıklık hücreleri tarafından yok edildikleri dalağa taşınır. Antikorlar, genellikle istilacı organizmalara bağlanan ve onların yok olmasına yol açan özel proteinlerdir. Beş ana antikor sınıfı vardır: IgA, IgD, IgE, IgG ve IgM. Çoğu wAIHA vakası, IgG antikorlarına bağlıdır. Daha az sıklıkla, IgM veya IgA antikorları bozukluğa neden olur. Antikorlar sağlıklı dokuya saldırdığında, otoantikorlar olarak adlandırılabilirler. wAIHA durumunda, bu otoantikorlar aktiftir ve vücut sıcaklığındayken hemolizi tetikleyebilirler.

Kırmızı kan hücrelerine karşı otoantikorların gelişmesine yol açan tetikleyici genellikle bilinmemektedir. Bu vakalar birincil veya idiyopatik wAIHA olarak adlandırılabilir. Sekonder wAIHA durumunda bozukluğun açık bir tetikleyicisi de olabilir. Sekonder wAIHA’nın nedenlerinin listesi kapsamlıdır ancak özellikle ilaçları, sistemik lupus eritematozus ve romatoid artrit gibi otoimmün hastalıkları, bağışıklık sistemi eksikliği (immün yetmezlik), lösemiler ve lenfomalar, enfeksiyonlar ve hamileliği içerir. Sekonder wAIHA’nın nedenini belirlemek, altta yatan durumun tedavisini ve yönetimini etkileyebileceğinden önemlidir.

Teşhisi

Kapsamlı bir klinik değerlendirme, ayrıntılı hasta öyküsü, karakteristik semptomların tanımlanması ve hemoglobin değerlerini ölçen kan testleri ve kırmızı kanın işgal ettiği toplam kan hacmi yüzdesi gibi çeşitli testlere dayanarak hemolitik anemi tanısından şüphelenilebilir. hücreler (hematokrit). Kan testleri, vücut erken yok edilenleri telafi etmek için ekstra kırmızı kan hücreleri üretmeye zorlandığında ortaya çıkan, olgunlaşmamış kırmızı kan hücrelerinin (retikülositler) yüksek bir değerini de gösterebilir.

Hemolitik anemisi olan bazı kişilerde kanda yüksek bilirubin değerleri (hiperbilirubinemi) vardır. Hemolitik anemi, tahrip olmuş kırmızı kan hücrelerinden salındığı için kandaki laktat dehidrojenaz (LDH) değerlerinin artmasına da yol açar. Haptoglobin, hemoliz nedeniyle kanda artan hemoglobin değerleri salındığında tüketilen bir hemoglobin temizleyicidir. Haptoglobin değerleri bu nedenle hemolitik anemide düşüktür. Hemolitik aneminin otoimmün kökenli olduğundan şüphelenildiğinde, Coombs testi gibi özel testler yapılabilir.

Bu test, kırmızı kan hücrelerine karşı hareket eden antikorları tespit etmek için kullanılır. Bir kan örneği alınır ve ardından Coombs reaktifine maruz bırakılır. Kırmızı kan hücreleri reaktif varlığında topaklandığında pozitif bir test gösterilir. wAIHA’da görülen otoantikorlar, çoğu durumda IgG alt tipinde olmaları ve vücut sıcaklığında aktif olmaları açısından dikkate değerdir. Vakaya bağlı olarak, ikincil wAIHA’nın nedenini belirlemeye çalışmak için daha fazla test yapılabilir.

Tedavisi

Sıcak antikor hemolitik aneminin tedavisi semptomatik ve destekleyicidir. Etkilenen bireyler genellikle prednizon gibi kortikosteroid ilaçlarla tedavi edilir ve genellikle uygun tedavi ile iyi bir şekilde kontrol altına alınabilir.

Başlangıçta bu ilaçların yüksek dozu önerilebilir, ardından sonraki birkaç hafta veya ay içinde dozun kademeli olarak azaltılması (azaltılması) izlenebilir. Rituximab, kırmızı kan hücrelerini zamanından önce yok eden antikorları oluşturan belirli beyaz kan hücrelerini hedef alan yapay olarak oluşturulmuş bir antikordur (monoklonal antikor). Rituximab, kortikosteroidlerle birlikte veya onun yerine başlatılabilir veya ilk tedaviye yanıt yoksa verilebilir.

Bazen bağışıklık sistemini baskılayan bir ilaç (immünsüpresif ajan) olan mikofenolat mofetil (MMF) ile birleştirilir. Bu ilaçlara yanıt vermeyen bireylere, azatiyoprin ve siklofosfamid gibi diğer immünosüpresif ajanlar verilebilir. Tedaviye yanıt vermeyen hastalarda bir diğer tedavi seçeneği dalağın cerrahi olarak çıkarılmasıdır (splenektomi). Splenektomi, kontrol için sürekli prednizon gerektiren ciddi vakaları olan kişiler için de kullanılır, çünkü bu ilaç uzun süre kullanıldığında çok sayıda yan etki ile ilişkilidir.

Altta yatan bir bozukluğu olan etkilenen bireylerde, bozukluğun tedavisi genellikle anemide belirgin bir iyileşme sağlar. Ağır vakaları olan kişilerde uygun kırmızı kan hücresi değerlerini korumak için kırmızı kan hücresi transfüzyonları gerekli olabilir. Bu destekleyici teknik geçici bir rahatlama sağlar, ancak bozukluğun altında yatan nedeni tedavi etmez.

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.

Paylaşın

Warburg Mikro Sendromu Nedir? Nedenleri, Belirtileri, Teşhisi, Tedavisi

Warburg Mikro sendromu (WARBM) nadir görülen otozomal resesif bir genetik hastalıktır. Öncelikle gözlerle ve beynin büyümesi, gelişmesiyle ilgili sorunlarla karakterize edilir ve bu da nörogelişimsel gecikmeye neden olur. Etkilenen çocukların ciddi zihinsel engelleri vardır ve normal gelişimsel dönüm noktalarına ulaşmada gecikmeler yaşarlar veya ulaşamazlar. Ayrıca, baş çevresinin bir bebeğin yaşı ve cinsiyetine göre beklenenden önemli ölçüde daha küçük olduğunu gösteren bir durum olan mikrosefali de olabilir. 

Haber Merkezi / Çoğu çocuk, testislerin veya yumurtalıkların az gelişmiş ve azalmış aktivitesini sergiler (hipotalamik hipogonadizm) ve WARBM1’li bazı çocuklarda alt ekstremite spastisitesine ve/veya kardiyomiyopatiye yol açan periferik bir nöropati vardır. En az dört farklı genden birinde değişiklik olması,RAB3GAP1 (2q21.3’te WARBM1), RAB3GAP2 (1q41’de WARBM2), RAB18 (10p12’de WARBM3) veya TCB1D20 (20p13’te WARBM4) bu bozukluğa neden olur ve Warburg Mikro sendromu otozomal resesif olarak kalıtılır.

4 farklı tip klinik olarak birbirinden ayırt edilemez, bu nedenle aralarında ayrım yapmak için moleküler testler gereklidir. 1993’te Warburg, mikrosefali, mikrokornea, konjenital katarakt, zeka geriliği, Optik atrofi ve hipogenitalizmi içeren otozomal resesif bir sendromu tanımlamak için MICRO sendromu terimini kullandı. Bu bozukluk, hafif uçta Martsolf sendromunu içeren bir hastalık spektrumunun parçasıdır ve RAB3GAP2’deki değişiklikler Martsolf sendromuyla ilişkilendirilmiştir.

Belirtileri ve semptomlar

Yayınlanan 100’den fazla aile ile araştırmacılar, mikrosefali, mikroftalmi, mikrokornea, konjenital katarakt, korpus kallozum hipoplazisi, zihinsel yetersizlik ve hipogonadizm ile karakterize edilen karakteristik veya “temel” semptomlara sahip net bir sendrom oluşturabildiler. RAB3GAP1 , bir GTPaz aktivatör proteininin katalitik alt birimini ve sırasıyla Rab3 ve Rab18 için guanin değişim faktörünü kodlar. Rab proteinleri, endoplazmik retikulumda, aksonal taşımada, otofajide ve sinaptik iletimde zar kaçakçılığında yer alır.

Rab3 protein ailesi ayrıca nörotransmitterlerin ve hormonların düzenlenmiş ekzositozunda yer alır ve Rab18, organel bağlanması ve otofajide işlev görür. Rab18, nöronal göç ve morfogenezin kritik bir düzenleyicisidir ve Rab18, fizyolojik bir substrattır.TBC1D20 . Etkilenen bireylerin aşağıda tartışılan tüm semptomlara sahip olmayabileceğini not etmek önemlidir. Her çocuk benzersizdir. Ebeveynler, çocuklarının doktorları ve sağlık ekibiyle özel vakaları, ilişkili semptomlar ve genel prognoz hakkında konuşmalıdır.

Warburg Mikro sendromlu çocukların görme ve gözlerinde sorunları vardır. Buna anormal derecede küçük gözler (mikroftalmi) ve anormal derecede küçük kornealar dahildir. Kornealar, gözün şeffaf (şeffaf) dış tabakasıdır. Bazı bebeklerin doğumda göz merceğinde bulanıklaşma (doğuştan katarakt) vardır. Katarakt genellikle her iki gözü de etkiler. Optik sinirin dejenerasyonu da meydana gelebilir (optik atrofi).

Optik sinir, görüntüleri oluşturmak için gözlerden beyne impulsları taşıyan gözlerin ana siniridir. Etkilenen bir kişinin görüşü, optik atrofi ve beynin görüşü kontrol eden kısmındaki hasar (kortikal görme bozukluğu) nedeniyle genellikle çok zayıftır. Bazı çocuklar, gözlerde artan basınçla karakterize edilen bir durum olan glokom geliştirebilir.

Etkilenen çocukların atonik öğrencileri de olabilir. Atonik öğrenciler anormal derecede büyük, düzensiz şekilli, ışığa zayıf tepki veren öğrencilerdir. Normalde, gözbebeği ışık varlığında veya yakındaki nesnelere odaklanırken küçülür (daralır). Gözbebeği normalde loş ışıkta veya karanlıkta, uzaktaki nesnelere odaklanırken veya bir kişi heyecanlandığında daha geniş açılır (genişler).

Etkilenen çocukların genellikle şiddetli olan zihinsel engelleri vardır. Gelişimsel dönüm noktalarına zamanında ulaşamayabilirler (gelişimsel gecikmeler). Bazı çocuklar bağımsız oturamaz, yürüyemez veya konuşamaz. Bazı çocuklar sonunda otistik özellikler gösterecektir. Daha az yaygın olmasına rağmen, nöbetler de meydana gelebilir. Warburg Mikro sendromu ile ilişkili birkaç beyin gelişimi anormalliği vardır.

Bunlar, beynin sağ ve sol yarısını (serebral hemisferler) birbirine bağlayan ‘köprünün’ az gelişmişliğini (corpus callosum’un hipoplazisi), beynin büzülmesini (kortikal atrofi), beynin koordinasyonu kontrol eden bölgesinin ilerleyici büzülmesini içerir. denge (serebellar atrofi) ve beyinde çok fazla kıvrım olduğu ve kıvrımların anormal derecede küçük olduğu bir durum olan polimikroji. Bazı bebekler miyelin kılıfının oluşumunda gecikme yaşayabilir (gecikmiş miyelinasyon). Miyelin kılıfı sinir liflerini örter ve korur, yalıtkan görevi görür ve sinir sinyallerinin iletim hızını artırır. Bu beyin bulguları bir çocuktan diğerine farklılık gösterebilir.

Etkilenen bebekler büyüme geriliği sergiler ve gevşek görünmeleri için kas tonusunda azalma (hipotoni) olabilir. Yaşlandıkça, özellikle bacaklarda artmış kas tonusu ve sertliği (spastisite) olabilir. Spastisite, bir eklemin bükülmüş veya düzleştirilmiş bir pozisyonda sabitlendiği kontraktürlerin gelişmesine yol açabilir. Kontraktürler, etkilenen eklemin hareketini kısmen veya tamamen kısıtlayabilir. Sonunda kollar devreye girer. Progresif kas güçsüzlüğü gelişir ve etkilenen bireyler kollarını ve bacaklarını hareket ettiremeyebilir (kuadripleji).

Çoğu çocuk, testislerin veya yumurtalıkların (hipotalamik hipogonadizm) az gelişmiş ve azalmış aktivitesini sergileyecektir. Etkilenen erkek çocukların küçük bir penisi, az gelişmiş skrotumları olabilir ve testisleri skrotuma inmeyebilir (kriptorşidizm). Etkilenen kızlarda klitoris ve labia minora az gelişmiş olabilir ve vajinaya giden anormal derecede küçük bir açıklık (küçük introitus) olabilir. Kızlarda hipogonadizm hafif olabilir ve fark edilmeyebilir.

Warburg Mikro sendromlu bazı bebekler ve çocuklar, dar bir ağız, geniş bir burun köprüsü ve derin gözler gibi belirgin yüz özelliklerine sahip olabilir. Omurganın anormal önden arkaya ve/veya yana doğru kıvrılması (kifoskolyoz) ve aşırı kıllanma (hipertrikoz) dahil olmak üzere ek semptomlar bildirilmiştir.

Nedenleri

Warburg Mikro sendromu, en az dört farklı genden birindeki değişikliklerden (değişikliklerden) kaynaklanır. Bu bozuklukla ilişkili olduğu bilinen dört gen RAB18 , RAB3GAP1 , RAB3GAP2 ve TBC1D20’dir . Bazı insanlarda, bu genlerin hiçbirinde değişim bulunmadı. Bu, ek genlerin bu bozukluğa neden olabileceğini düşündürmektedir. Bazı submikroskopik kromozomal delesyonların, özellikle delesyon 1q43-44 ve delesyon 1p36 gibi benzer semptomları olduğundan, bir SNP kromozom mikrodizisi de yapılmalıdır.

Genler, vücudun birçok işlevinde kritik bir rol oynayan proteinlerin oluşturulması için talimatlar sağlar. Bir gende bir mutasyon meydana geldiğinde, protein ürünü hatalı, verimsiz veya eksik olabilir. Belirli bir proteinin işlevlerine bağlı olarak bu, beyin ve gözler dahil olmak üzere vücudun birçok organ sistemini etkileyebilir.

Warburg Mikro sendromuna neden olan genetik değişiklikler, otozomal resesif bir şekilde kalıtılır. Genetik hastalıkların çoğu, bir genin biri babadan diğeri anneden alınan iki kopyasının durumuna göre belirlenir. Resesif genetik bozukluklar, bir birey, her ebeveynden bir tane olmak üzere, aynı özellik için anormal bir genin iki kopyasını miras aldığında ortaya çıkar.

Bir birey, hastalık için bir normal gen ve bir gen miras alırsa, kişi hastalığın taşıyıcısı olacak, ancak genellikle semptom göstermeyecektir. Taşıyıcı iki ebeveynin hem değiştirilmiş geni geçirme hem de etkilenen bir çocuğa sahip olma riski her hamilelikte %25’tir. Anne baba gibi taşıyıcı olan bir çocuğa sahip olma riski her gebelikte %50’dir. Bir çocuğun her iki ebeveynden de normal gen alma şansı %25’tir. Risk erkekler ve kadınlar için aynıdır.

Tüm bireyler 7-8 anormal gen taşır. Yakın akraba (akraba) olan ebeveynlerin her ikisinin de aynı anormal geni taşıma şansı akraba olmayan ebeveynlere göre daha yüksektir, bu da resesif genetik bozukluğu olan çocuklara sahip olma riskini artırır.

Teşhisi

Warburg Mikro sendromunun teşhisi, karakteristik semptomların tanımlanmasına, ayrıntılı bir hasta ve aile öyküsüne, kapsamlı bir klinik değerlendirmeye ve çeşitli özel testlere dayanır. Bu bozukluğun temel bulguları (mikrosefali, katarakt ve mikrokornea), konjenital viral enfeksiyonlar ve kromozomal anormallikler nedeniyle de ortaya çıkabilir. Konjenital viral enfeksiyonları ve kromozomal anormallikleri dışlamak için ilk testler yapılmalıdır.

Tetkik Warburg Mikro sendromundan şüphelenilen bebeklerde ayrıntılı bir göz (oftalmolojik) muayenesi gereklidir. Böyle bir muayene, gözlerdeki karakteristik değişiklikleri ortaya çıkarabilir. Özel görüntüleme teknikleri de gerçekleştirilebilir ve manyetik rezonans görüntülemeyi (MRI) içerebilir. Bir MRG, beyin dahil olmak üzere belirli organların ve vücut dokularının enine kesit görüntülerini üretmek için bir manyetik alan ve radyo dalgaları kullanır ve kortikal malformasyonlar, polimikrogiri ve korpus kallozumun hipoplazisi gibi karakteristik değişiklikleri ortaya çıkarabilir.

Tüm ekzom dizilimi veya tüm genom dizilimi yoluyla moleküler genetik test, Warburg Mikro sendromu tanısını doğrulayabilir. Moleküler genetik testler, bozukluğa neden olduğu bilinen belirli genlerdeki değişiklikleri saptayabilir, ancak yalnızca uzmanlaşmış laboratuvarlarda tanı hizmeti olarak kullanılabilir. Moleküler tanı, gelişimsel gecikme ve görme bozukluğu için standart destekleyici tedavilere ek olarak hipogonadizm için yeterli seks steroid takviyesi tedavisi gibi öngörülen komplikasyonlar için yeterli genetik danışmanlığa ve uygun yönetime izin verir, bu nedenle bu nadir durum için moleküler çalışmalar önerilir.

Tedavisi

Warburg Mikro sendromunun tedavisi, her bireyde belirgin olan spesifik semptomlara yöneliktir. Tedavi, bir uzman ekibinin koordineli çabalarını gerektirebilir. Pediatristler, pediatrik nörologlar, göz uzmanları (oftalmologlar), klinik genetikçiler, konuşma patologları, fizyoterapistler, psikologlar ve diğer sağlık uzmanlarının etkilenen bir çocuğun tedavisini sistematik ve kapsamlı bir şekilde planlaması gerekebilir. Etkilenen bireyler ve aileleri için genetik danışmanlık önerilir.

Warburg Mikro sendromlu bireyleri tedavi etmek için kullanılabilecek tedavi seçenekleri karmaşık ve çeşitli olabilir. Spesifik tedavi planının oldukça bireyselleştirilmesi gerekecektir. Spesifik tedavilerin kullanılmasına ilişkin kararlar, doktorlar ve sağlık ekibinin diğer üyeleri tarafından, etkilenen çocuğun ebeveynleriyle veya yetişkin bir hastayla, durumunun özelliklerine göre dikkatli bir şekilde danışılarak alınmalıdır; olası yan etkiler ve uzun vadeli etkiler de dahil olmak üzere potansiyel faydalar ve risklerin kapsamlı bir şekilde tartışılması; hasta tercihi; ve diğer uygun faktörler.

Etkilenen çocukların potansiyellerine ulaşmalarını sağlamak için erken gelişimsel müdahale önemlidir. Etkilenen çocukların çoğu mesleki, fiziksel ve konuşma terapisinden yararlanacaktır. Çeşitli rehabilite edici ve davranışsal terapi yöntemleri faydalı olabilir. Özel iyileştirici eğitim de dahil olmak üzere ek tıbbi, sosyal ve/veya mesleki hizmetler gerekli olabilir. Tüm aile için psikososyal destek de önemlidir.

Ek tedavi semptomatik ve destekleyicidir. Kataraktları gidermek için ameliyat yapılabilir. Bununla birlikte, başarılı katarakt çıkarılmasına rağmen görme zayıf kalır. Cerrahi, kontraktürleri tedavi etmek için de kullanılabilir. Nöbetleri tedavi eden ilaçlar (antikonvülsanlar) denenebilir, ancak nöbetler devam edebilir.

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.

Paylaşın

Gezici (Pelvik) Dalak Nedir? Bilinmesi Gereken Her Şey

Doğuştan gezici dalak, sol üst karın bölgesinde dalağı normal konumunda tutan bir veya daha fazla bağın yokluğu veya zayıflığı ile karakterize, çok nadir görülen, rastgele dağılmış bir doğum kusurudur. Bozukluğun kökeni genetik değildir. 

Haber Merkezi / Dalak, bağlar yerine kan damarlarıyla (vasküler pedikül) sağlanan sap benzeri bir doku ile bağlanır. Dalağın hareketi sırasında pedikül bükülürse, kan akışı kesintiye uğrayabilir veya kan damarlarında ciddi hasara (enfarktüs) kadar bloke edilebilir (iskemi). Dalağı yerinde tutacak çok az şey veya hiçbir şey olmadığı için, dalak alt karın veya pelviste “dolaşır” ve burada tanımlanamayan bir karın kitlesiyle karıştırılabilir.

Dalak, karnın sol üst kısmında yer alan küçük bir organdır. Dalak, gereksiz veya yabancı maddeleri uzaklaştırır veya filtreler, yıpranmış kan hücrelerini parçalayıp ortadan kaldırır ve vücudun enfeksiyonla savaşmasına yardımcı olan beyaz kan hücreleri üretir. Gezici dalağın semptomları tipik olarak dalağın anormal derecede büyük boyutu (splenomegali) veya dalağın karın içindeki olağandışı konumu ile ilişkili semptomlardır. Genişleme çoğunlukla dalak arterlerinin ve damarlarının bükülmesinin (burulmasının) veya bazı durumlarda dalakta bir kan pıhtısının (enfarktüs) oluşmasının sonucudur.

Dalağı normal konumunda tutan bağları zayıflatabilecek yaralanmalar veya diğer altta yatan koşullar (örneğin, bağ dokusu hastalığı veya hamilelik) nedeniyle erişkinlik döneminde “edinilmiş” gezici dalak oluşabilir.

Belirtileri ve semptomları

Gezici dalağı olan bazı çocuklarda semptom görülmeyebilir (asemptomatik), bazılarında ise akut veya kronik karın ağrısı olabilir. Çoğu durumda, ağrı atakları, hareketli dalağın (torsiyon ve detorsiyon) veya dalağa hizmet eden kan damarlarının spontan bükülmesi ve bükülmemesi ile ilişkili olabilir. Gezici dalağı olan bebekler, esneyerek ağrıyı gidermeye çalışabilirler. Diğer semptomlar şişkin bir karın kitlesi, kabızlık, şişkinlik, mide bulantısı, kusma, sık sık zor idrara çıkma ve/veya kadınlarda adet sorunları olabilir.

Bazı durumlarda, dalak atardamarlarının bükülmesi nedeniyle dalak uygun kan beslemesinden yoksun olabilir. Bu vakalarda semptomlar karın ağrısı, dalağın anormal büyümesi (splenomegali), karın içine kanama (infarkt), dalakta fibröz doku birikmesi (fibroz) ve/veya dalak dokusunun çürümesini (nekroz) içerebilir. Şiddetli vakalarda, dalağa kan akışı azalır ve dalak trombositler ve kırmızı kan hücreleri gibi kan elementlerini biriktirdiğinden (tuttuğundan) büyük ölçüde büyüyebilir. Ortaya çıkan semptomlar yorgunluk, halsizlik, dışkıda kan, anemi, kanlı kusma (hematemez) ve/veya anormal derecede düşük kan trombositleri (trombositopeni) içerebilir.

Yetişkinlikte, dolaşan dalak en sık karın ağrısına neden olur veya semptomlara neden olmayan (asemptomatik) bir karın kitlesi olarak ortaya çıkar.

Nedenleri

Gezici dalağın kesin nedeni bilinmemektedir. Araştırmacılar, bozukluğun (çok faktörlü) gelişiminde birden fazla faktörün rol oynadığından şüpheleniyorlar.

Bebekler, gelişmekte olan embriyonun belirli bir bölgesindeki (mesogastrium dorsum) bir kusurun sonucu olabilecek gezici bir dalakla doğabilirler. Bu, embriyonun normalde dalağı sol üst karın bölgesinde tutan bağları oluşturan bölgesidir. Etkilenen çocuklarda bu bağlardan biri veya tümü eksik olabilir veya varsa bağlar düzgün yerleştirilmemiş olabilir. Semptomlar genellikle dalağın alt karın bölgesindeki anormal pozisyonundan veya dalağın anormal genişlemesinden (splenomegali) kaynaklanır.

Gezici dalak, yetişkinlikte kaza veya yaralanma, altta yatan başka bir hastalık (örneğin bağ dokusu hastalığı) veya hamileliğin neden olduğu bağların anormal gevşemesi (gevşekliği) nedeniyle ortaya çıkabilir.

Teşhisi

Abdominal bir kitle ile ilişkili ağrı, dalağı karnın normal pozisyonu olan karnın sol üst çeyreğine doğru hareket ettirerek giderilebildiğinde dalaktan şüphelenilir. Gezici dalak, doktorun dalağın yapısını, boyutunu ve karın veya pelvis içindeki yerleşimini görmesini sağlayan ultrasonografi ve BT taraması gibi özel muayenelerle doğrulanabilir.

Özel ultrason testleri (yani, Doppler çalışmaları) dalak içinde ve dışında bozulmuş kan akışını gösterebilir. Başka bir görüntüleme testi olan radyoizotopik tarama (teknetyum 99 kükürt kolloid taraması), doktorun karaciğer ve dalağın ne kadar iyi çalıştığını belirlemesine olanak tanır. Düşük dalak fonksiyonu (fonksiyonel aspleni), arteriyel tıkanma (enfarktüs) sonucu organın hasar gördüğünü düşündürebilir.

Tedavisi

Gezici dalağın tedavisi, semptomların ciddiyetine ve dalağın boyutunu, yerini ve fonksiyonel durumunu belirlemek için kapsamlı bir değerlendirmeye bağlıdır. Dalak, kan ve bağışıklık sisteminin düzgün işlevini sürdürmesine yardımcı olduğundan, çoğu tedavi dalağı korumayı ve işlevini en üst düzeye çıkarmayı amaçlar. Bununla birlikte, bir kişi dalak olmadan oldukça iyi yaşayabileceğinden, cerrahi olarak çıkarılması düşünülür.

Gezici dalağın tedavisine yönelik en muhafazakar yaklaşım, dalak işlevini ve/veya büyümesini gözlemlerken dikkatli bir şekilde beklemeyi içerir. Temas sporlarından veya dalağı tehdit edebilecek diğer faaliyetlerden kaçınarak yaralanmanın önlenmesi de muhafazakar yaklaşımın bir parçasıdır.

Doğuştan dolaşan dalağı olan ve torsiyon ve akut ağrı atakları yaşayan çocuklar için, tercih edilen tedavi dalağı karın üst sol üst kısmındaki uygun pozisyonda sabitleyen cerrahi (splenopeksi) olabilir. Çoğu durumda dalak korunabilir ve burulma ve enfarktüs riski azalır. Dalağın yokluğu kişiyi belirli enfeksiyonlara karşı savunmasız hale getirebileceğinden, dalağın korunması ameliyatla alınmasına tercih edilir.

Gezici dalak kronik karın ağrısına, dalağın anormal büyümesine ve/veya bir veya daha fazla gerekli kan elementinin eksikliğine (örn., trombositopenik hipersplenizm) neden oluyorsa, tercih edilen tedavi genellikle dalağı çıkarmak için cerrahidir (splenektomi). Gezici dalakla ilişkili akut karın ağrısı, cerrahi bir acil durum olarak kabul edilir ve acil splenektomi gerektirebilir.

Dalağın tamamen çıkarılmasının (splenektomi) potansiyel komplikasyonları, yaşamı tehdit eden bakteriyel enfeksiyonları (sepsis) içeren splenektomi sonrası enfeksiyon sendromunu içerebilir. Splenektomi geçirmiş kişiler, genel popülasyona göre ciddi enfeksiyonlar için yaşam boyu daha yüksek risk altındadır.

Haemophilus influenzae B, streptococcus pneumoniae, seisseria menenjit ve diğer bulaşıcı hastalıklara karşı bağışıklığı artırmak için aşılamalar genellikle splenektomi yapılmadan önce uygulanır. Splenektomi geçirmiş tüm kişiler, ateş veya diğer enfeksiyon semptomları durumunda dikkatle izlenmelidir. Özellikle 2 yaşın altındaki çocuklarda bulaşıcı hastalıkları önlemeye (profilaksi) yardımcı olmak için antibiyotikler reçete edilebilir.

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.

Paylaşın