Beynin Vasküler Malformasyonları Hakkında Bilinmesi Gereken Her Şey

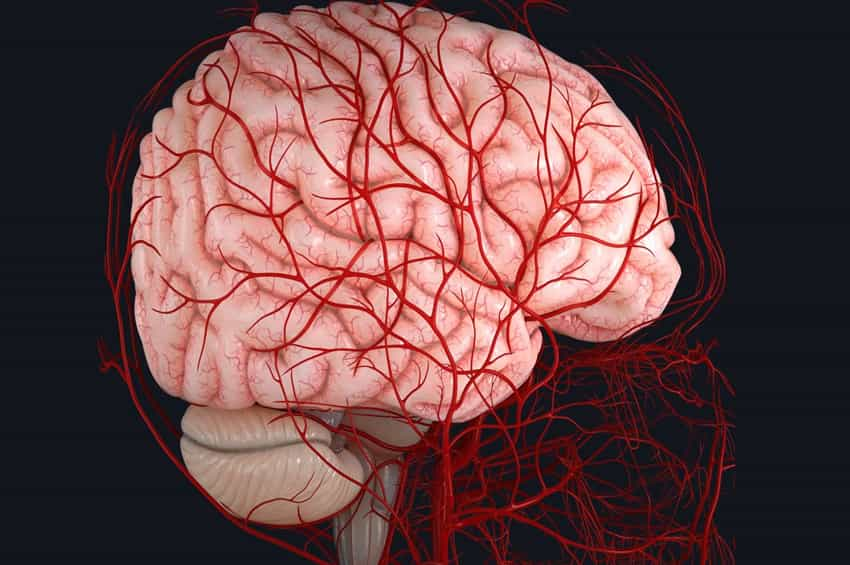
Adından da anlaşılacağı gibi, beynin vasküler malformasyonları (Vascular Malformations of the Brain – VMB), beynin kan damarlarının etkilendiği en az altı durumu kapsayan bir şemsiye terimdir. Bu tür malformasyonlar, semptomların, şiddetinin ve nedenlerinin değiştiği çeşitli tiplerde sınıflandırılır. 

Haber Merkezi / Bu VMB türleri şunlardır: (1) arteriovenöz malformasyonlar (AVM), anormal arterler ve damarlar; (2) kavernöz malformasyonlar (CM), genişlemiş kanla dolu boşluklar; (3) venöz anjiyomlar (VA), anormal damarlar; (4) telenjiektaziler (TA), kılcal damar boyutunda genişlemiş damarlar; (5) Galen malformasyonlarının damarı (VGM); ve (6) karışık malformasyonlar (MM).

Belirtileri ve semptomları

Beynin vasküler malformasyonları beyinde baş ağrısı, nöbet, felç veya kanamaya (beyin kanaması) neden olabilir. Bazı araştırmacılar malformasyon tipinin hastalığın semptomlarını ve ilerlemesini belirlediğine inanmaktadır. Diğer araştırmacılar, malformasyonun türünden çok yalnızca ciddiyetinin önemli olduğuna inanıyor.

Arteriyovenöz malformasyonlar veya AVM’ler arterleri, venleri ve orta büyüklükteki damarları etkiler, ancak kılcal damarları etkilemez. Bu kan damarları genişler, bükülür ve birbirine dolanır. Arterler ve toplardamarlar ince kılcal damarlar yerine direkt olarak bağlanabilirler ve bu nedenle kılcal damarlar by-pass edildiğinden sıklıkla “şant lezyonları” olarak adlandırılırlar. Bu anormal “besleyici” arterler giderek genişler ve sonuç olarak “drenaj yapan” damarlar da genişler. Bu damarlar arasındaki beyin dokusu sertleşmiş veya rijit (körelmiş), ince küçük lifler (fibriller) ve düzleştirilmiş hücreler (gliotik) serpiştirilmiş bir ağ ile dolu olabilir ve bazen kireçlenmiş olabilir. Bu tür malformasyonlar kanı beyinden çekerek beyin hücresi atrofisine neden olabilir. AVM’lerde genellikle kanamalar veya nöbetler yaşanır.

Kavernöz malformasyonlar, CM’ler (kavernöz anjiyomlar veya kavernöz hemanjiyomlar veya kavernomlar olarak da adlandırılır), kanla dolu boşlukların anormal şekilde genişlemiş koleksiyonları olarak ortaya çıkar. Kavernöz hemanjiyom, kılcal damarlar arasında, dokular arasındaki boşluklarda (sinüzoidler) ve “daha büyük kavernöz boşluklarda” yolunu bulan kanı emen bir “kan süngeri” gibi davranır. Bunlar “yavaş akışlı lezyonlardır”. AVM’lerin semptomlarının aksine bu boşluklarda genellikle beyin dokusu yoktur. Kanamalar veya nöbetler de CM’lerde yaygındır. (Bu hastalık hakkında daha fazla bilgi için Nadir Hastalık Veritabanında arama teriminiz olarak “kavernöz hemanjiyom”u seçin.)

Venöz anjiyomlar (VA’lar), boyutları değişen ancak arterleri içermeyen genişlemiş, dolaşık ve bükülmüş damarları içerir. Bu “büyümelerin” yeri, çoğunlukla damarın kılcal aşamasının hemen sonrasıdır (kapiller sonrası malformasyon). İzole kusurlar veya kavernöz malformasyonlarla ilişkili olabilirler. Kusur, daha büyük bir damarın (gövde) bir parçasını oluşturmak için bir araya gelen küçük damarların (venüller) bir “tacı” olarak kendini gösterir.

Telenjiektaziler, ince kılcal damarların genişlemesi (genişlemesi) sonucu ortaya çıkan malformasyonlardır. Bu genişlemiş kılcal damarlar, yüz, gözler, beyni (dura) ve omuriliği (meninksler) kaplayan zarlar ve mukoza zarları (beyni kaplayan ince nemli tabaka) gibi vücudun çeşitli yerlerinde küçük pembe-kırmızı noktalar olarak bilinirler. vücudun iç yüzeyleri). (Telanjiektazileri içeren bir hastalık hakkında daha fazla bilgi için, Nadir Hastalık Veritabanında arama teriminiz için “hemorajik telenjiektazi, kalıtsal”ı seçin.)

Galen damarı malformasyonları (VGM’ler embriyo gelişirken başlar. Galen damarı serebral hemisferlerin altında bulunur ve beynin ileri (anterior) ve merkezi bölgelerini uygun sinüslere boşaltır. Malformasyonlar, Galen damarı bozulduğunda ortaya çıkar. kafa içinde çevre doku tarafından desteklenmez ve normal fibröz duvardan yoksundur. Böylece, Galen damarı serebral boşlukların (sinüsler) sıvıları içinde serbest yüzer gibi görünür. Galen damarı içindeki basınç artarsa, şekli değişir. silindirden küreye. Bu tür değişikliklere anormal fetal kan dolaşımı eşlik eder. Aşırı durumlarda, kalp yetmezliği veya beyinde şişme (hidrosefali) olabilir.

Karışık malformasyon, birkaç çoklu karışık malformasyondan herhangi birini dahil etmek için kullanılan bir ifadedir. Sıklıkla, bu malformasyonlar, arteriyovenöz malformasyonların telenjiektazilerle karışımı gibi görünmektedir.

Nedenleri

VMB’nin üç tipi veya formu genetik bir bileşene sahiptir. Kavernöz hemanjiyomlar ve telenjiektazilerde genetik bir neden olduğuna dair kanıtlar güçlüdür. Beynin arteriovenöz malformasyonu (AVM) için durum çok daha zayıftır. Bu vakaların her birinde, durum otozomal dominant bir özellik olarak iletilir. Kavernöz malformasyonlar durumunda arızalı gen, gen haritası lokusu 7q11.2-q21’e ve telenjiektazi durumunda gen haritası lokusu 9q34.1’e kadar izlendi.

İnsan hücrelerinin çekirdeğinde bulunan kromozomlar, her bireyin genetik bilgisini taşır. İnsan vücut hücreleri normalde 46 kromozoma sahiptir. İnsan kromozom çiftleri 1’den 22’ye kadar numaralandırılır ve cinsiyet kromozomları X ve Y olarak adlandırılır. Erkeklerde bir X ve bir Y kromozomu bulunurken dişilerde iki X kromozomu bulunur. Her kromozomun “p” olarak adlandırılan kısa bir kolu ve “q” olarak adlandırılan uzun bir kolu vardır. Kromozomlar ayrıca numaralandırılmış birçok banda bölünmüştür. Örneğin, “kromozom 9q34.1”, 7. kromozomun uzun kolundaki 34.1 bandına karşılık gelir. Numaralandırılmış bantlar, her bir kromozomda bulunan binlerce genin konumunu belirtir.
Anormal genin 7q11.2-q21’de bulunduğunu söylemek, söz konusu genin 7. kromozomun uzun kolunda 11.2 ve 21. bantlar arasındaki bir bölgede yer aldığı anlamına gelir.

Genetik hastalıklar, anne ve babadan alınan kromozomlar üzerinde bulunan belirli bir özellik için genlerin birleşmesi ile belirlenir. Baskın genetik bozukluklar, hastalığın ortaya çıkması için anormal bir genin yalnızca tek bir kopyası gerekli olduğunda ortaya çıkar. Anormal gen, her iki ebeveynden de kalıtsal olabilir veya etkilenen bireyde yeni bir mutasyonun (gen değişikliği) sonucu olabilir. Anormal genin etkilenen ebeveynden yavruya geçme riski, ortaya çıkan çocuğun cinsiyetine bakılmaksızın her gebelik için %50’dir.

Resesif genetik bozukluklar, bir birey, her bir ebeveynden aynı özellik için aynı anormal geni miras aldığında ortaya çıkar. Bir birey, hastalık için bir normal gen ve bir gen alırsa, kişi hastalığın taşıyıcısı olacak, ancak genellikle semptom göstermeyecektir. Taşıyıcı iki ebeveynin her ikisinin de kusurlu geni geçirme ve dolayısıyla etkilenen bir çocuğa sahip olma riski her hamilelikte %25’tir. Anne baba gibi taşıyıcı olan bir çocuğa sahip olma riski her gebelikte %50’dir. Bir çocuğun her iki ebeveynden de normal genler alma ve bu özel özellik için genetik olarak normal olma şansı %25’tir. Risk erkekler ve kadınlar için aynıdır.

Tüm bireyler birkaç anormal gen taşır. Yakın akraba (akraba) olan ebeveynlerin her ikisinin de aynı anormal geni taşıma şansı akraba olmayan ebeveynlere göre daha yüksektir, bu da resesif genetik bozukluğu olan çocuklara sahip olma riskini artırır.

X’e bağlı resesif genetik bozukluklar, X kromozomundaki anormal bir genin neden olduğu durumlardır. Dişilerde iki X kromozomu vardır ancak X kromozomlarından biri “kapalı” durumdadır ve o kromozom üzerindeki tüm genler inaktive edilmiştir. X kromozomlarından birinde hastalık geni bulunan dişiler, bu bozukluğun taşıyıcılarıdır. Taşıyıcı dişiler genellikle bozukluğun semptomlarını göstermezler çünkü genellikle “kapalı” olan anormal gene sahip X kromozomudur. Bir erkeğin bir X kromozomu vardır ve eğer bir hastalık geni içeren bir X kromozomunu miras alırsa, hastalığı geliştirecektir. X’e bağlı bozuklukları olan erkekler, hastalık genini taşıyıcı olacak tüm kızlarına aktarır. Bir erkek, X’e bağlı bir geni oğullarına geçiremez çünkü erkekler, erkek yavrulara her zaman X kromozomları yerine Y kromozomlarını aktarır.

X’e bağlı baskın bozukluklara ayrıca X kromozomundaki anormal bir gen neden olur, ancak bu nadir durumlarda, anormal gene sahip dişiler hastalıktan etkilenir. Anormal gene sahip erkekler, kadınlardan daha ciddi şekilde etkilenir ve bu erkeklerin çoğu hayatta kalamaz.

Teşhisi

Manyetik rezonans görüntüleme (MRI), bilgisayarlı tomografi (BT) taramaları, venogramlar ve/veya dijital intravenöz veya genel anjiyografi gibi görüntüleme cihazları, vasküler malformasyonların olup olmadığını görmek için beyin kan damarlarının resimlerini çekebilir.

Tedavisi

Mevcut tedavi seçenekleri, malformasyonun ciddiyetine ve yerine göre değişir. Cerrahi çıkarma (rezeksiyon), çoklu embolizasyon (anormal kan damarlarına giden ve/veya bu damarlardan kan akışını engellemek için dolaşım sistemine peletlerin konulduğu bir ameliyat) ve ışınlama şu anda kullanılan tedavilerdir. Bazı durumlarda tedavi gerekmeyebilir. Son zamanlarda tanıtılan teknikler, parçacık ışını ve stereotaksik radyo-cerrahiyi içerir. Genetik danışmanlık, bu bozukluğun kalıtsal bir formuna sahiplerse hastalar ve aileleri için faydalı olabilir. Diğer tedavi semptomatik ve destekleyicidir.

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.
Paylaşın

Weill Marchesani Sendromu Nedir? Bilinmesi Gereken Her Şey

Weill Marchesani sendromu, göz merceği anormallikleri, boy kısalığı, alışılmadık derecede kısa, geniş kafa (brakisefali) ve eklem sertliği ile karakterize nadir bir genetik bağ dokusu bozukluğudur. 

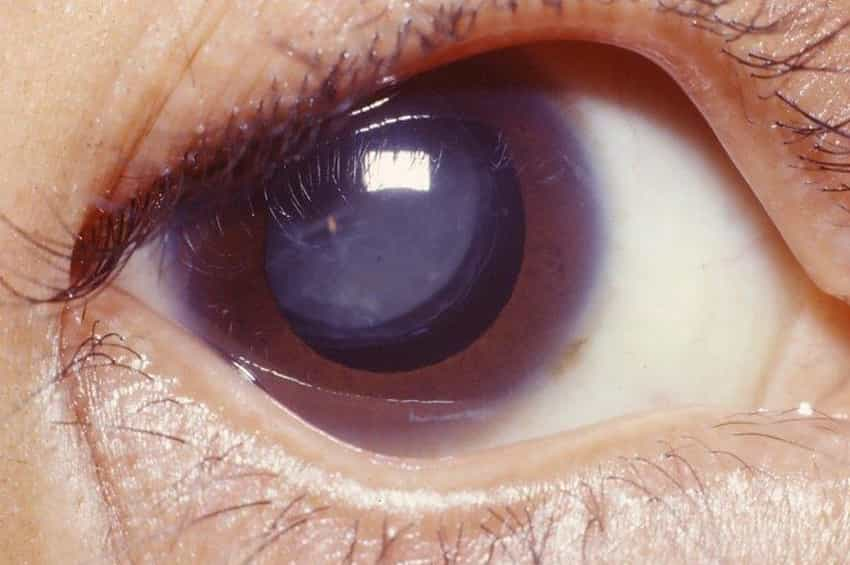
Haber Merkezi / Göz (oküler) anormallikleri arasında küçük yuvarlak mercekler (mikrosferofaki), merceğin anormal konumu (ektopi lentis), gözün ve merceğin anormal şeklinden kaynaklanan miyopi (miyopi) ve optik sinire zarar veren göz hastalığı (glokom) yer alabilir. Etkilenen bazı bireylerde kalp kusurları mevcuttur. Weill Marchesani sendromu, otozomal resesif veya otozomal dominant kalıtımı izler.

Belirtileri ve semptomları

Weill-Marchesani sendromu ile ilişkili semptom ve bulgular kişiden kişiye değişir. Weill-Marchesani sendromu, göz merceği anormallikleri, kısa boy, alışılmadık derecede kısa, geniş kafa (brakisefali) ve eklem sertliği ile karakterizedir. Etkilenen birçok kişide, dar bir ağız çatısı (damak) dahil olmak üzere ek kraniyofasiyal anormallikler vardır; küçük, az gelişmiş bir üst çene (maksiller hipoplazi); ve/veya belirli dişlerin şekil bozukluğu ve yanlış hizalanması.

Etkilenen kişilerde genellikle, normalde lensleri yerinde tutmaya yardımcı olan belirli liflerin (zonula ciliaris) kısmen veya tamamen yokluğuyla birlikte mikrosferofakya (normalden daha küçük ve yuvarlak bir lens) vardır. Sonuç olarak, bozukluğu olan bazı kişilerde lenslerin progresif olarak yerinden çıkması (ektopia lentis) gelişmeye yatkın olabilir veya bu duruma doğumda sahip olabilirler (konjenital lentis ektopisi).

Ektopia lentis, lenslerin kayması veya eğilmesi (yani, kısmi yer değiştirme veya subluksasyon) veya tam dislokasyon (lüksasyon) ile karakterize edilebilir; gözler (iridodonez). Ek oküler anormallikler de Weill-Marchesani sendromu ile ilişkilendirilebilir. Bunlar arasında göz merceğinin şeffaflığının kaybı (katarakt); Aköz hümör olarak bilinen ince, sulu sıvıyı içeren gözün renkli bölgelerinin (iris) önündeki bölmelerin (yani ön kamaraların) anormal sığlığı; ve/veya sekonder glokom. Glokom, göz sıvısının anormal derecede artan basıncı ile karakterizedir.

Weill-Marchesani sendromlu bireyler, azalan görüş netliği ve netliği (keskinlik), belirgin miyopluk (miyopi) veya körlük dahil olmak üzere değişen derecelerde görme bozukluğuna sahip olabilir. Görme bozukluğunun derecesi, mevcut göz anormalliklerinin ciddiyetine ve/veya kombinasyonuna bağlıdır. Glokom, göz sıvısının anormal derecede artan basıncı ile karakterizedir. Weill-Marchesani sendromlu bireyler, azalan görüş netliği ve netliği (keskinlik), belirgin miyopluk (miyopi) veya körlük dahil olmak üzere değişen derecelerde görme bozukluğuna sahip olabilir.

Görme bozukluğunun derecesi, mevcut göz anormalliklerinin ciddiyetine ve/veya kombinasyonuna bağlıdır. Glokom, göz sıvısının anormal derecede artan basıncı ile karakterizedir. Weill-Marchesani sendromlu bireyler, azalan görüş netliği ve netliği (keskinlik), belirgin miyopluk (miyopi) veya körlük dahil olmak üzere değişen derecelerde görme bozukluğuna sahip olabilir. Görme bozukluğunun derecesi, mevcut göz anormalliklerinin ciddiyetine ve/veya kombinasyonuna bağlıdır.

Boy kısalığı genellikle mevcuttur ve parmaklar kısa olabilir. Ek olarak, bazı kişilerde, özellikle ellerde olmak üzere belirli eklemlerde ilerleyici sertlik gelişebilir. Nadiren kalp anormallikleri bildirilmiştir ve bunlar arasında aort ile pulmoner arter arasında bir açıklığın kaldığı bir kusur (patent duktus arteriyozis), daralmış bir pulmoner kapak (pulmoner stenoz) ve yakın zamanda torasik aort anevrizması ve servikal arter diseksiyonu yer alır.

Nedenlerı

Weill Marchesani sendromu, otozomal resesif veya otozomal dominant kalıtımı izler.

Resesif genetik bozukluklar, bir birey her bir ebeveynden anormal bir gen miras aldığında ortaya çıkar. Bir birey, hastalık için bir normal gen ve bir anormal gen alırsa, kişi hastalığın taşıyıcısı olur, ancak genellikle semptom göstermez. Taşıyıcı iki ebeveynin her ikisinin de anormal geni geçirme ve dolayısıyla etkilenen bir çocuğa sahip olma riski her hamilelikte %25’tir. Ebeveynler gibi taşıyıcı olan bir çocuğa sahip olma riski her hamilelikte %50’dir. Bir çocuğun her iki ebeveynden de normal gen alma şansı %25’tir. Risk erkekler ve kadınlar için aynıdır.

ADAMTS10 geninin otozomal resesif Weill Marchesani sendromu ile ilişkili olduğu bulunmuştur.

Baskın genetik bozukluklar, belirli bir hastalığa neden olmak için anormal bir genin yalnızca tek bir kopyası gerektiğinde ortaya çıkar. Anormal gen, her iki ebeveynden de kalıtsal olabilir veya etkilenen bireyde mutasyona uğramış (değişmiş) bir genin sonucu olabilir. Anormal genin etkilenen bir ebeveynden bir yavruya geçme riski her gebelik için %50’dir. Risk erkekler ve kadınlar için aynıdır.

FBN1 ve LTBP2 genlerinin, her bir ailede otozomal dominant Weill Marchesani sendromu ile ilişkili olduğu bulunmuştur.

Teşhisi

Weill-Marchesani sendromunun teşhisi, kapsamlı bir klinik muayene, eksiksiz bir hasta ve aile öyküsü, karakteristik fiziksel bulguların tanımlanması ve çeşitli özel testlere dayanılarak konulabilir. Bunlar tipik olarak, gözlerin içini görüntülemek için bir aletin kullanılması (oftalmoskopi) gibi oküler muayeneleri içerir; göz içindeki basıncı ölçmek için teknikler (örn. tonometri); görme alanı testi; ve/veya diğer oküler teknikler.

Ek olarak, bozuklukla ilişkili olabilecek iskelet veya diğer anormallikleri saptamak ve karakterize etmek için gelişmiş görüntüleme teknikleri (örn. bilgisayarlı tomografi [BT] taraması veya manyetik rezonans görüntüleme [MRI]) veya diğer tanısal testler yapılabilir. CT taraması sırasında, iç yapıların enine kesit görüntülerini gösteren bir film oluşturmak için bir bilgisayar ve röntgen kullanılır.

Fiziksel bulgular otozomal resesif ve otozomal dominant Weill Marchesani sendromunu ayırt edemez. Otozomal resesif tipin tanısını doğrulamak için ADAMTS10 geni için moleküler genetik testler mevcuttur.

Tedavisi

Weill-Marchesani sendromunun tedavisi, her bireyde belirgin olan spesifik semptomlara yöneliktir. Bu tür bir tedavi, çocuk doktorları gibi tıp uzmanlarından oluşan bir ekibin koordineli çabalarını gerektirebilir; göz uzmanları (örneğin, oftalmologlar ve optometristler); iskelet, eklemler, kaslar ve ilgili dokuların bozukluklarını teşhis eden ve tedavi eden doktorlar (ortopedistler); ve kalp anormalliklerini teşhis eden doktorlar (kardiyologlar).

Weill-Marchesani sendromu için spesifik tedaviler semptomatik ve destekleyicidir. Uzmanlar, oküler anormalliklerin erken teşhisinin, optimal görsel gelişimin sağlanmasına yardımcı olmak için önemli olabileceğini belirtmektedir. Bazı durumlarda, görüşü iyileştirmeye yardımcı olmak için düzeltici gözlükler, diğer görsel yardımcılar ve/veya ameliyat önerilebilir.

Ek olarak, gözlerinde artan sıvı basıncı veya glokomu olanlar için tedavi, ilaçlı göz damlası tedavisi gibi göz içindeki basıncı (göz içi basıncı) kontrol etmeye yardımcı olacak önlemleri içerebilir; gözün renkli bölgesinde bir delik oluşturmak için lazer tedavisi (lazer iridektomi) veya irisin bir kısmının cerrahi olarak çıkarılması (iridotomi); merceğin çıkarılması; ve/veya diğer teknikler.

Uzmanlar, göz bebeklerinin uyarılmasının (miosis) veya genişlemesinin (midriyazis) etkilenen bazı kişilerde glokoma neden olabileceğini belirtiyor. Bu nedenle, göz bebeklerinin kasılmasına neden olan (yani kontrendike olan) ilaçlarla tedaviden kaçınılmalı ve gözlerin genişletilmesi son derece dikkatli yapılmalıdır.

Etkilenen kişiler, anestezi almadan önce doktorlarına bu teşhisi bildirmelidir. Eklem sertliği ve kraniyofasiyal anormallikler hava yolu yönetimini etkileyebilir. Weill-Marchesani sendromlu bireyler ve aileleri için genetik danışmanlık önerilmektedir. Bu bozukluğun diğer tedavisi semptomatik ve destekleyicidir.

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.
Paylaşın

Alacalı Porfiri Nedir? Belirtileri, Nedenleri, Teşhisi, Tedavisi

Alacalı porfiri, porfiriler olarak bilinen bir grup bozukluktan biridir. Porfiriler, vücutta anormal derecede yüksek seviyelerde porfirinler veya porfirin öncüleri ile karakterize edilir. Her porfiri, farklı bir enzimin eksikliğinden kaynaklanır. Hemoglobin ve diğer hemoproteinlerin bir parçası olan hemi yapma yolunda sekiz enzim vardır. En az sekiz tür porfiri vardır. 

Haber Merkezi / Çeşitli porfiri türleri ile ilişkili semptomlar, eksik olan spesifik enzime bağlı olarak farklılık gösterir. Bir tür porfiriye sahip olan kişilerin diğer türlerden herhangi birini geliştirmediğini not etmek önemlidir. Porfiriler genel olarak “hepatik” ve “eritropoietik” tipler olarak iki gruba ayrılır. Hepatik tiplerde porfirinler ve porfirin prekürsörleri fazla miktarda karaciğerden kaynaklanır. ve eritropoietik tiplerde çoğunlukla kemik iliğinden. Variegate porfiri, porfirinin hepatik bir şeklidir.

Protoporfirinojen ve koproporfirinojen, PPOX eksikliği nedeniyle karaciğerde birikir ve kan plazmasında taşınan ve cildin güneş ışığına duyarlı olmasına neden olan protoporfirin ve koproporfirin’e oksitlenir. Nörolojik semptomlar, porfirin öncüllerinin, yani delta-aminolevulinik asit (ALA) ve porfobilinojenin (PBG) birikmesiyle ilişkilidir.

Belirtileri ve semptomları

Alacalı porfirinin semptomları ve ciddiyeti bir kişiden diğerine büyük ölçüde değişebilir. Semptomlar puberteden önce nadiren belirgindir. Etkilenen kişilerde sıklıkla cilt (kutanöz) veya nörolojik anormallikler veya her ikisi birden gelişir. Etkilenen bireylerin aşağıda tartışılan tüm semptomlara sahip olmayabileceğini not etmek önemlidir. Etkilenen bireyler, doktorlarıyla spesifik klinik durumları, ilişkili semptomlar ve genel prognoz hakkında konuşmalıdır.

Alacalı porfirisi olan birçok kişi, hayatlarının tamamında veya çoğunda herhangi bir kayda değer semptom (asemptomatik) geliştirmeyebilir. Diğer bireyler çeşitli semptomlar geliştirebilir. Kutanöz semptomlar ortaya çıktıklarında kroniktir ve genellikle aylarca veya yıllarca sürer. Nörolojik semptomlar genellikle günler veya haftalar süren akut ataklar şeklinde ortaya çıkar ve nadiren kronikleşir. Akut ataklar şiddetli olabilir ve cilt anormallikleri olmadan da ortaya çıkabilir.

Bir atak sırasında semptomlar, genellikle sabit, saatler ila günler süren, ancak kramp şeklinde olabilen yoğun karın rahatsızlığı veya ağrısını içerebilir. Akut ataklar sırasında mide bulantısı, kusma, kabızlık (bazen ishal) ve idrara çıkma güçlüğü de ortaya çıkabilir. Bu semptomlar, bağırsak ve mesane sinirleri üzerindeki etkilerden kaynaklanmaktadır.

Merkezi sinir sistemi genellikle uykusuzluk, huzursuzluk, ajitasyon, konfüzyon, halüsinasyonlar ve kasılmalardan etkilenir. Kandaki sodyum seviyesi düşebilir ve konvülsiyonlara neden olabilir. Periferik sinirler etkilenir, bu da ekstremitelerde, sırtta veya göğüste şiddetli ağrıya ve özellikle daha uzun süreli ataklarda kasların felç olmasına yol açar. Bu, tüm ekstremiteleri ve nefes almayı kontrol eden kasları içerecek şekilde ilerleyebilir. Artan porfirinler nedeniyle idrar kırmızımsı olabilir,

Ataklar sırasında muayenede kalp atış hızı ve kan basıncında artışlar çok yaygındır. Nöropati inflamatuar olmadığı için ateş genellikle yoktur veya hafiftir. Motor nöropati ilerlerse refleksler başlangıçta artabilir ve azalabilir veya olmayabilir.

Akut bir atağı tetikleyen çeşitli tetikleyicilerin olduğu bilinmektedir. Bunlar arasında çeşitli ilaçlar, steroid hormonları, alkol, kalori veya karbonhidrat alımının azalması ve metabolik veya muhtemelen psikolojik stres yer alır. Kadınlar, progesteron düzeylerinin en yüksek olduğu adet döngüsünün ikinci yarısında atak geçirebilir. Bazı durumlarda, hiçbir tetikleyici tanımlanamaz.

Kronik cilt anormallikleri, cildin güneş ışığına anormal derecede duyarlı olduğu ve kabarcıklı cilt lezyonlarına neden olduğu bir durum olan ışığa duyarlılıktan kaynaklanır. Semptomlar arasında anormal derecede kırılgan cilt, kabarcıklar (bulla), küçük, beyaz şişlikler veya kistler olan milia ve aşırı kıllanma (hipertrikoz) yer alır. 

Kabarcıkların iyileşmesi yavaştır ve ciltte anormal derecede koyu (hiperpigmentasyon) veya açık (hipopigmentasyon) lekeler bırakarak yara izi bırakabilir. Deri semptomları, tropikal olmayan iklimlerde yaşayan kişilerde daha az yaygın olabilir. Alacalı porfirisi olan bazı kişilerde yalnızca cilt anormallikleri gelişir, diğerleri yalnızca nörolojik semptomlar geliştirir ve bazılarında her ikisi birden bulunur.

Alacalı porfirisi olan bireyler, hepatoselüler karsinom olarak bilinen bir tür karaciğer kanseri geliştirme riski altındadır. Kronik böbrek hastalığı geliştirme riski de vardır.

Nedenleri

Alacalı porfiri, PPOX geninin mutasyonlarından kaynaklanır . Bir PPOX mutasyonu, bir aile içinde otozomal dominant bir özellik olarak kalıtılır. Baskın genetik bozukluklar, belirli bir hastalığa neden olmak için değiştirilmiş bir genin yalnızca tek bir kopyası gerektiğinde ortaya çıkar. Anormal gen, her iki ebeveynden de kalıtsal olabilir veya etkilenen bireyde yeni bir mutasyonun (gen değişikliği) sonucu olabilir. Etkilenmiş bir ebeveynden değiştirilmiş geni bir yavruya geçirme riski her gebelik için %50’dir. Risk erkekler ve kadınlar için aynıdır.

Bazı bireylerde bozukluk, yumurta veya sperm hücresinde meydana gelen spontan ( de novo ) bir genetik mutasyona bağlıdır. Bu gibi durumlarda, bozukluk ebeveynlerden miras alınmaz.

PPOX geni, hem üretimi için gerekli sekiz enzimden biri olan PPOX’u oluşturmak için talimatlar içerir . Hem, demir içeren bir porfirindir (demir protoporfirin) ve vücuttaki heme içeren birçok proteinin (hemoproteinler) bir parçasıdır. Hemoproteinler oksijen ile etkileşime girer ve bazıları elektron taşınması ve enerji metabolizmasında yer alır. En iyi bilinen hemoprotein, kemik iliğinde yapılan, kırmızı kan hücrelerini kırmızı yapan ve akciğerlerden diğer dokulara oksijen taşıyan hemoglobindir. Ancak alacalı porfiride kemik iliği ve hemoglobin etkilenmez. Bu durumda, diğer önemli hemoproteinler için hem yapan karaciğerdeki hem yolu etkilenir.

PPOX geninin mutasyonları, yetersiz PPOX seviyelerine neden olur ve bu da karaciğerde heme oluşturmak için biyokimyasal süreci bozar. Bu bozulma, porfirinlerin ve porfirin öncülerinin karaciğerde birikmesine neden olur ve bunlar daha sonra vücudun diğer bölgelerine taşınarak sinir sistemini ve cildi etkiler.

Çeşitli farklı tetikleyicilerin alacalı porfirisi olan bireylerde ataklara yol açtığı bilinmektedir. Bu tetikleyicilerin çoğu, karaciğerde heme sentezini artırarak etki eder, bu da PPOX eksikliğini daha belirgin hale getirir ve porfirinlerin ve porfirin öncüllerinin birikimini artırır. Yukarıda belirtildiği gibi, tetikleyiciler arasında çeşitli ilaçlar, hormonlar (özellikle progesteron), azaltılmış kalori ve karbonhidrat alımı, alkol ve enfeksiyon veya diğer hastalıkların neden olduğu stres yer alır.

Teşhisi

Semptomlara ve derinin muayenesine dayanarak alacalı porfiri tanısından şüphelenilir. Semptomların hiçbiri spesifik değildir, bu nedenle tanı biyokimyasal testlerle doğrulanmalıdır. Nörolojik semptomların değerlendirilmesinde diğer akut porfiriler de göz önünde bulundurulmalıdır. İlk tarama için, PBG, ALA ve toplam porfirin ölçümü için bir spot idrar örneği alınmalıdır.

Bunlardan hiçbiri yükselmezse, akut porfiriler yeni veya eşzamanlı semptomların bir nedeni olarak dışlanabilir. PBG ölçümü en önemli ve akut porfiriler için spesifiktir. Bununla birlikte, PBG ve ALA, akut aralıklı porfiriye kıyasla alacalı porfiri (veya kalıtsal koproporfiri) atağından sonra daha az yükselebilir ve daha hızlı normale dönebilir. Bu nedenle, toplam idrar porfirinlerinin ölçümü önemlidir,

Kabarcıklı cilt belirtileri mevcut olduğunda, porfiri kutanea tarda, kalıtsal koproporfiri ve hatta konjenital eritropoietik porfiri ayırt etme olasılıklarıdır. Plazma ve fekal porfirinlerin ölçülmesi ve plazma porfirinlerin flüoresan tepe noktasının dalga boyunun belirlenmesi, bu durumların ayırt edilmesinde yararlıdır.

Biyokimyasal olarak doğrulanmış tüm alacalı porfiri vakaları için bir PPOX mutasyonunu tanımlamaya yönelik moleküler genetik test önerilir. Moleküler testler bazen semptomlar aylarca veya yıllarca olmadığında ve biyokimyasal anormallikler artık mevcut olmadığında yararlıdır. PPOX mutasyonunun bir aile olduğunu bilmek, diğer aile üyelerinin aynı mutasyon için güvenilir bir şekilde test edilmesini sağlar.

Tedavisi

Akut alacalı porfiri ataklarının tedavisi, akut aralıklı porfiri ve kalıtsal koproporfiri ile aynıdır. Hastaneye yatış genellikle ağrı kontrolü ve bulantı ve kusma, elektrolit dengesizlikleri ve konvülsiyonlar gibi diğer ciddi semptomların tedavisi için endikedir. Bu belirtiler için de izleme ve kas zayıflığı ve solunum sıkıntısı da şiddetli ataklarda endikedir. Ağrı için genellikle bir narkotik analjezik ve mide bulantısı ve kusma için Compro (proklorperazin) veya Thorazine (klorpromazin) veya Zofran (ondansetron) gibi bir fenotiyazin gerekir.

Tetikleyici faktörler belirlenmeli ve mümkün olduğunda kesilmelidir. American Porphyria Vakfı’nın web sitesinde güvenli ve güvenli olmayan ilaçların bir veritabanı bulunmaktadır (bu raporun Kaynaklar bölümüne bakın). Spesifik tedaviler enjeksiyon için hemin, ABD’de Panhematin (liyofilize hematin) ve glikoz yüklemesi olarak mevcuttur.

Hemin, karaciğerdeki heme yolunu baskılar ve ALA, PBG ve porfirinleri düşürür ve bir ataktan daha hızlı iyileşme ile ilişkilidir. İntravenöz olarak verilen glikoz da benzer bir etkiye sahiptir, ancak daha az etkili olduğu için yalnızca hafif ataklar için veya üreticiden hemin elde edilene kadar kullanılır.

2019 yılında, Gıda ve İlaç İdaresi (FDA), yetişkin hastalarda variegate porfiri dahil olmak üzere akut hepatik porfirinin tedavisi için Givlaari’yi (givosiran) onayladı. Givlaari, saldırıların meydana gelmesini önlemeyi amaçlıyor.

Tagamet (simetidin) de çok az kanıta dayalı olarak önerilmiştir ve hemin ve hatta glukoz yerine kullanılmamalıdır. Akut ataklar, özellikle hemen tedavi edilmezse potansiyel olarak yaşamı tehdit eder, ancak çoğu hasta tamamen iyileşir. Gelecekteki saldırılar, tetikleyici faktörlerden kaçınılarak önlenebilir. Döngüsel olan sık ataklar, bir GnRH analoğunun uygulanmasıyla önlenebilir. Sık siklik olmayan ataklar nadirdir ve bazen profilaktik hemin uygulamasıyla (belki haftada bir tek doz) önlenebilir.

Tetikleyici faktörlerden kaçınılırsa kronik cilt belirtileri düzelebilir. Hemin ve glikozun bu ve diğer kronik semptomlar için yararlı olmadığı tespit edilmiştir. Porphyria cutanea tarda’da etkili olan tedaviler, yani flebotomiler ve düşük doz Plaquenil (hidroksiklorokin) veya Aralen (klorokin), alacalı porfiride yararlı değildir çünkü cilt anormallikleri aynı olmasına rağmen, karaciğerdeki altta yatan anormallikler çok fazladır. Güneş ışığına maruz kalmaktan kaçınmak önemlidir ve kademeli olarak iyileşmeye yol açabilir. Uygun giysilerin (örn. şapkalar, uzun kollu gömlekler) ve opak güneşten koruyucu ürünlerin kullanılması yararlı olabilir (sıradan güneşten koruyucu ürünler genellikle etkisizdir).

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.
Paylaşın

Weil Sendromu Nedir? Bilmeniz Gereken Her Şey

Nadir bir bulaşıcı hastalık olan Weil sendromu, leptospirosis olarak bilinen Leptospira bakterisinin neden olduğu bakteriyel enfeksiyonun ciddi bir şeklidir. Weil sendromu, böbrekler ve karaciğerde işlev bozukluğu, karaciğerde anormal genişleme (hepatomegali), derinin, mukoza zarlarının ve göz aklarının kalıcı sararması (sarılık) ve/veya bilinç değişiklikleri ile karakterizedir. 

Haber Merkezi / Çoğu durumda, Weil sendromu, etkilenen hayvanlara maruz kalan kişilerde görülür.

Belirtileri ve semptomları

Weil sendromunun semptomları genellikle baş ağrısı, bilinç bozuklukları, kaslarda ve karında ağrı, boyun tutulması, iştahsızlık (anoreksiya), titreme, mide bulantısı, kusma ve ateş ile aniden başlar. Bitkinlik, öksürme, kanlı balgam çıkarma (hemoptizi) ve burun kanaması (burun kanaması) da görülebilir. 

Derinin sararması (sarılık), kaslarda, gastrointestinal sistemde ve iç organlarda kanama yaygın olabilir. Derideki kanamaların neden olduğu küçük morumsu kırmızı lekeler (peteşi) görünebilir. Büyümüş lenf düğümleri ve birkaç gün devam eden ateş oluşabilir. Weil sendromunda bazen nefes almada büyük zorluk ve kanda tehlikeli derecede düşük oksijen seviyeleri (hipoksemi) içeren solunum sıkıntısı sendromu gelişebilir.

Karaciğer ve böbrek fonksiyon bozukluğu belirtileri genellikle 3. günden 6. güne kadar ortaya çıkar. Böbrek anormallikleri, protein (proteinüri), irin (piyüri) veya idrarda kan (hematüri) ve kanda aşırı üre (azotemi) görünümünü içerebilir. Böbrek sıklıkla büyümüştür ve kapsülü gergindir. 

Minik kan damarlarının (kılcal damarların) yaralanması nedeniyle vücudun birçok yerinde kanamalar meydana gelebilir. Düşük kan trombosit sayısı da (trombositopeni) oluşabilir. Karaciğere verilen hasar genellikle minimaldir ve hemen hemen her zaman tam iyileşme gerçekleşir. Ateş genellikle 7. günde düşer, ancak haftalarca tekrarlayabilir. 50 yaşından sonra Weil sendromunun prognozu genç insanlara göre daha az iyimserdir.

Nedenleri

Weil sendromu, Leptospira icterohemorrhagiae bakterisinden veya bu bakterinin diğer ilgili türlerinden (L canicola veya L pomona gibi) kaynaklanan bir enfeksiyondan kaynaklanır. Enfeksiyon genellikle insanlara enfekte evcil veya vahşi bir hayvanın idrarı veya dokusu yoluyla bulaşır. Enfeksiyon cilt aşınması veya mukoza zarlarından girer.

Teşhisi

Kan ve idrar testleri de dahil olmak üzere çeşitli laboratuvar testlerinin sonuçları tanıya yardımcı olur.

Tedavisi

Semptomların başlamasından sonraki ilk üç veya dört gün içinde tedaviye başlanırsa, intravenöz antibiyotik uygulaması etkili olabilir. Bazı hastalarda antibiyotiklerle kombinasyon halinde periton diyalizi başarıyla kullanılmıştır.

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.
Paylaşın

Dokumacı Sendromu Nedir? Nedenleri, Belirtileri, Teşhisi, Tedavisi

Dokumacı Sendromu (Weaver Syndrome – WS), hızlı büyümeye neden olan genetik bir durumdur. Çocuklar genellikle doğumdan önce semptomlar yaşamaya başlar (doğum öncesi başlangıç). Birincil semptom, normalden daha hızlı gerçekleşen büyüme ve kemik gelişimidir (olgunlaşma), bu nedenle etkilenen bireyler ortalamadan daha uzundur. 

Haber Merkezi / Zeka geriliği, merkezde gevşek kaslar (hipotoni) ve zayıf koordinasyonlu uzuvlarda sert kaslar (hipertoni) da görülür. Yüz ve ayaklardaki fiziksel farklılıklar yaygındır. Bu sendroma sahip bebeklerin boğuk, alçak perdeli ağlamaları vardır.

Belirtileri ve semptomları

WS’nin ana semptomu hızlı büyüme ve kemik gelişimidir (olgunlaşma). WS’li çocuklar uzun olabilir, boylarına göre normal veya yüksek bir kiloya sahiptirler. Büyük bir kafa boyutu (makrosefali) de yaygındır. WS’li bazı çocuklar doğumdan birkaç ay sonrasına kadar semptom göstermeyebilir. WS’li kişilerde, özellikle kollarda ve bacaklarda zamanla daha sertleşen kaslar (hipertoni) olabilir. Ancak çekirdeklerindeki kaslar daha gevşek olabilir (hipotoni). Sert kasları nedeniyle, WS’li bireyler zayıf koordinasyona sahip olabilir. Bu sendroma sahip bebeklerin boğuk ve alçak sesle ağlaması vardır.

WS’li kişilerde birbirinden uzak gözler (hipertelorizm), gözlerin iç köşesinde ekstra deri (epikantal kıvrımlar) veya aşağı doğru eğimli göz kapakları (aşağı eğimli palpebral fissürler) olabilir. Başın arkası (oksiput) düz, alın geniş ve kulaklar normalden daha büyük olabilir. Üst dudağın üstünde ve burnun altında bulunan oluk (filtrum) ortalamadan daha uzun olabilir. WS’li kişilerin çeneleri normalden daha küçük olabilir (mikrognati). Diğer fiziksel özellikler arasında ince saçlar, içe dönük göğüs uçları ve gevşek cilt sayılabilir.

WS’li kişilerin genellikle geniş başparmakları vardır. Bir veya daha fazla parmak kalıcı olarak bükülebilir (kamptodaktili). Tırnaklar derin ve ince olabilir. Parmak uçlarının pedleri genellikle kaldırılır. WS’li kişilerde ayak farklılıkları olabilir. Bunlar, şekilsiz ayak parmaklarını (klinodaktili), çok yüksek bir ayak kemeri (pes cavus), çarpık ayak veya bükülmüş bir ayağı (metatarsus adduktus) içerebilir. PEV’de ayak tabanı içe ve yukarıya topuğa (talipes equinovarus) veya ayak parmaklarına (talipes calcaneovalgus) doğru dönmüş olabilir. WS’li kişiler dirseklerini veya dizlerini tam olarak uzatamayabilir.

WS ile ilişkili diğer semptomlar, normal zekadan ciddi zihinsel engelliliğe kadar değişen düzeylerde entelektüel yetenek içerir. Ayrıca göbek fıtığı ve daha nadiren nöroblastoma adı verilen bir tür beyin kanseri için artmış bir şans var gibi görünüyor.

Nedenleri

WS’ye genellikle EZH2 genindeki zararlı değişiklikler (mutasyonlar) neden olur . Bu zararlı değişiklikler EZH2 geninin hatalı çalışmasına neden olur. EZH2 geninin işlevi, metilasyon adı verilen bir süreçte diğer genleri açıp kapatmaktır. EZH2 geninin diğer birçok genin işlevi üzerindeki etkisi, WS’nin neden birçok vücut sistemini etkilediğini açıklar. Ancak, bu değişikliklerin WS’nin spesifik semptomlarına nasıl neden olduğu bilinmemektedir. WS’li bazı kişilerde EZH2 geninde bir mutasyon yoktur.

WS, otozomal dominant bir modelde kalıtılır. Baskın genetik bozukluklar, belirli bir duruma neden olmak için çalışmayan bir genin yalnızca tek bir kopyası gerektiğinde ortaya çıkar. Hastaların yaklaşık yarısında çalışmayan gen, etkilenen bir ebeveynden miras alınır. Diğer yarısında, etkilenen bireyde EZH2 genlerinden birinde yeni (de novo) bir değişiklik olarak ortaya çıkar. Etkilenen bir ebeveynden çalışmayan genin çocuğa geçme şansı her hamilelik için %50’dir. Kadın ve erkek için şans aynıdır.

Teşhisi

WS ile görülen büyüme değişiklikleri geniştir ve birçok aşırı büyüme sendromundan kaynaklanabilir. Genetik testler WS’yi teşhis edebilir ve EZH2 geninde zararlı bir değişiklik bulmak WS’yi doğrular. WS semptomları spesifik olmadığından, genetik testler aşırı büyüme sendromlarına (gen paneli) neden olan birçok gen içerebilir.

WS’li kişiler tanı konulduktan sonra birçok klinik değerlendirmeye ihtiyaç duyar. Bir nöroloji değerlendirmesi, gecikmeleri ve sert kasları belirleyebilir. Psikologlar davranış sorunlarını belirleyebilir. Kalp, eller veya ayaklarla ilgili sorunları araştırmak için uzmanlar tarafından yapılan muayenelere ihtiyaç vardır. Bu değerlendirmelerden elde edilen sonuçlar, başka hangi testlerin yapılması gerektiğine rehberlik etmeye yardımcı olacaktır.

Tedavisi

WS tedavisi semptomların yönetimini içerir ve destekleyicidir. Fizik tedavi, sert kaslar, ayak farklılıkları ve bükülmüş parmaklar veya ayak parmakları için yardımcı olabilir. Parmaklar, ayak parmakları veya ayaklarla ilgili sorunları düzeltmek için ameliyat gerekebilir. Terapiler veya bireysel eğitim planları (IEP’ler), WS’li çocuklar için yararlı olabilir. Hastalar ve aileleri için genetik danışmanlık önerilmektedir.

Not: Sunulan bilgilerin amacı herhangi bir hastalığı teşhis veya tedavi etmek, iyileştirmek veya önlemek değildir. Tüm bilgiler yalnızca genel bilginize yöneliktir, tıbbi tavsiye veya belirli tıbbi durumların tedavisinin yerine geçmez. Uygulamadan önce bu bilgileri doktorunuzla görüşün.
Paylaşın

Tarihteki Bilinen En Eski Hayvanların ‘Ne Yediği’ Ortaya Çıktı

575 milyon yıl önce Ediyakaran Dönemi’nde yaşayan hayvanların yeşil algler ve bakterilerle beslendiği anlaşıldı. İncelenen canlılar arasında bilimsel adları Kimberella ve Dickinsonia olan iki hayvan yer aldı.

Salyangoz benzeri Kimberella’nın bir ağzı ve bağırsakları olduğu, yiyecekleri tıpkı modern hayvanlar gibi sindirdiği saptandı. Boyu 1,4 metreye kadar ulaşabilen yassı ve çizgili Dickinsonia’nın ise ağzı yoktu. Bu yüzden, bu hayvanın besinleri gövdesiyle emerek sindirdiği sonucuna varıldı.

Almanya’daki GFZ Yerbilimleri Araştırma Merkezi’nden Dr. Ilya Bobrovskiy liderliğindeki bir ekip, fosilleri çıplak gözle görülebilen, yani mikroskobik boyutlarda olmayan en eski canlılardaki kimyasalları analiz etti.

Bunun sonucunda yaklaşık 575 milyon yıl önce Ediyakaran Dönemi’nde yaşayan hayvanların yeşil algler ve bakterilerle beslendiği anlaşıldı.

İncelenen canlılar arasında bilimsel adları Kimberella ve Dickinsonia olan iki hayvan yer aldı.

Salyangoz benzeri Kimberella’nın bir ağzı ve bağırsakları olduğu, yiyecekleri tıpkı modern hayvanlar gibi sindirdiği saptandı.

Boyu 1,4 metreye kadar ulaşabilen yassı ve çizgili Dickinsonia’nın ise ağzı yoktu. Bu yüzden araştırmacılar, bu hayvanın besinleri gövdesiyle emerek sindirdiği sonucuna vardı.

Hakemli bilimsel dergi Current Biology’de yayımlanan araştırmanın başyazarı Bobrovskiy, konuyla ilgili şu açıklamada bulundu:

“Bulgularımız, Ediyakaran biyotasına ait hayvanların, Dickinsonia gibi tuhaf canlılardan ve Kimberella gibi daha gelişmiş hayvanlardan oluşan karışık bir ortam olduğunu gösteriyor.”

Bobrovskiy, “Özellikle Kimberella, insanların ve bugünkü diğer hayvanlarınkine benzer biyolojik özelliklere sahipti” diye ekledi.

Kimberella ve Dickinsonia fosillerini analiz eden araştırmacılar, önce modern hayvanların alametifarikası olarak görülen kolesterol izlerine rastladı.

Bunun ardından fosillerde başka moleküllere rastlanıp rastlanmayacağını araştıran ekip, bu eski hayvanlara ait olmayan diğer yağ moleküllerini buldu.

Bunların, söz konusu hayvanların ölmeden önce yediği son öğüne ait moleküller olduğu anlaşıldı. Ayrıntılı incelemeler sonucunda bu son öğünün de bakteri ve algler olduğu ortaya kondu.

Araştırma ekibinde yer alan, Avustralya Ulusal Üniversitesi’nden Profesör Jochen Brock, “Özellikle Kimberella’nın bağırsaklarındaki molekülleri analiz ettikten sonra tam olarak ne yediğini ve yiyecekleri nasıl sindirdiğini belirleyebildik” diye konuştu.

Kimberella’nın hangi besinlerin kendisi için iyi olduğunu kesinlikle bildiğini ve geri kalan her şeyi bağırsakları aracılığıyla filtrelediğini aktaran bilim insanı, “Fosillerdeki kimyasalları inceleyerek, hayvanların bağırsakları çoktan çürümüş olsa bile içerikleri görünür hale getirebiliyoruz” diye ekledi:

“Aynı tekniği, Dickinsonia üzerinde de kullandık ve bağırsağı olmadığını keşfettik.”

(Kaynak: Independent Türkçe)

Paylaşın

S. Arabistan’dan TCMB’ye 5 Milyar Dolar Yatırım; Arabistanlı Bakan Türkiye’de

Hazine ve Maliye Bakanı Nureddin Nebati, Suudi Arabistan Ticaret Bakanı Majid Bin Abdullah Al Qasabi ile bir araya geldi. Sosyal medya hesabından görüşmeye ilişkin paylaşım yapan Nebati, “Son derece verimli bir görüşme gerçekleştirdik” dedi ve ekledi:

“Görüşmemizde, ülkelerimiz arasındaki ekonomik, ticari ve finansal iş birliğimizi değerlendirdik. Sayın Bakan ile işbirliğimizi söz konusu alanlarda daha ileri noktalara taşıma hususunda mutabık kaldık.”

Suudi Arabistan’dan Türkiye Cumhuriyeti Merkez Bankası’na (TCMB) 5 milyarlık dolar yatıracağı açıklamasından günler sonra ülkenin ticaret bakanı İstanbul’a gitti.

İstanbul’da Hazine ve Maliye Bakanı Nureddin Nebati, Suudi Arabistan Ticaret Bakanı Majid Bin Abdullah Al Qasabi ile bir araya geldi.

Twitter hesabından görüşmeye ilişkin paylaşım yapan Nebati, “Bugün, Suudi Arabistan Ticaret Bakanı Sayın Majid Bin Abdullah Al Qasabi ile bir araya gelerek son derece verimli bir görüşme gerçekleştirdik. Görüşmemizde, ülkelerimiz arasındaki ekonomik, ticari ve finansal iş birliğimizi değerlendirdik. Sayın Bakan ile işbirliğimizi söz konusu alanlarda daha ileri noktalara taşıma hususunda mutabık kaldık” dedi.

Suudi Arabistan Maliye Bakanlığı, 22 Kasım’da Türkiye Merkez Bankası’na 5 milyar dolar yatırmak için görüşmelerde sona yaklaştıklarını açıklamıştı. Açıklamayı bakanlığın sözcüsü Reuters’a e-posta yoluyla yapmıştı.

Anadolu Ajansı da aynı gün, Hazine ve Maliye Bakanlığı kaynaklarına dayandırdığı haberinde, Suudi Arabistan’ın TCMB bünyesinde 5 milyar dolarlık mevduat hesabı açması konusunda yürütülen görüşmelerde nihai aşamaya gelindiğini duyurmuştu.

Merkez Bankası’nın net rezervleri son aylarda artış eğiliminde.

Cumhurbaşkanı Recep Tayyip Erdoğan da hafta başında “Merkez Bankası’nın döviz rezervi 123 milyar dolara ulaştı. Bu ay sonuna kadar döviz rezervimiz belki 130 milyar doları bulacak” demişti.

Türkiye Cumhuriyet Merkez Bankası’nın şirket mukavelesinde Mayıs ayında değişiklik yapılmış; banka nezdindeki yabancı merkez bankalarının varlıklarının haczedilemeyeceği; üzerlerine ihtiyati tedbir ve ihtiyati haciz konulamayacağı kararı resmen yürürlüğe girmişti.

Paylaşın

Türkiye’de Çalışanların Yaklaşık Yarısı ‘Mutsuz’

SOMDER tarafından yapılan ankete göre, Türkiye’de tüm meslek gruplarında mutsuz olanların oranı neredeyse çalışanların yarısına tekabül ediyor. Ankete göre, kadın çalışanlar erkek çalışanlara göre daha mutlu, ( yüzde 53,1) “mutsuz olduğunu” söyleyen erkek çalışanların oranı ise yüzde 60,9’a ulaşıyor…

Ankette yer alan “Türkiye’nin acil çözülmesi gereken en önemli üç sorunu nedir? sorusuna ise; katılımcıların yüzde 20,3’ü ilk sırada “ekonomi”, yüzde 18,1 ile ikinci sırada “adalet”, yüzde 15,7 ile “eğitim” olduğunu söyledi.

Sosyoloji Mezunları Derneği  (SOMDER), “Farklı Toplumsal Kesimlerden Gençlerin Aktif Vatandaşlık Algıları ve Politikaya Katılım Mekanizmalarına Bakışı” başlıklı araştırmasının sonucunu açıkladı.

Friedrich-Ebert-Stiftung (FES) Türkiye Temsilciliği tarafından desteklenen Yöneylem Sosyal Araştırmalar Merkezi’nin saha çalışmasını yaptığı araştırmada 534’ü kadın ve 533’ü erkek toplam 1067 kişiyle görüşüldü.

10 Eylül ile 10 Ekim tarihlerinde yapılan araştırmaya katılanların, yüzde 10’u özel sağlık kuruluşunda, yüzde 10’u nitelikli uzman olarak plazalarda, yüzde 11’i motor-kurye, yüzde 7’si hizmet sektöründe, yüzde 9’u market-mağazalarda, yüzde 8’i depo işçisi, yüzde 12’si ise özel eğitim kurumlarında çalışıyor. Yüzde 20’si öğrenci, yüzde 13’ü işsiz gençlerden oluşuyor.

18-35 yaş aralığındaki öğrenci, çalışan ve işsizlerle yapılan araştırmada görüşmecilere; “Sizce Türkiye’de insanlar mutlu mu” diye soruldu. Katılımcıların; yüzde 96,3’ü “Türkiye’nin mutsuz olduğunu” söyledi.

Tüm meslek gruplarında mutsuz olanların oranı neredeyse çalışanların yarısına tekabül ediyor. Ankete göre; kadın çalışanlar erkek çalışanlara göre daha mutlu, ( yüzde 53,1) “mutsuz olduğunu” söyleyen erkek çalışanların oranı ise yüzde 60,9’a ulaşıyor..

Araştırmaya göre; yaptıkları işten mutsuz olanlar çoğunlukta, çalışanlara “yaptıkları işe devam edip etmeyeceklerini” sorulduğunda ise; yüzde 54,8’i “Evet”, yüzde 41,8’i ise “Hayır” cevabını verdi.

“Türkiye’nin acil çözülmesi gereken en önemli üç sorunu nedir? sorusuna ise; katılımcıların yüzde 20,3’ü ilk sırada “ekonomi”, yüzde 18,1 ile ikinci sırada “adalet”, yüzde 15,7 ile “eğitim” olduğunu söyledi.

Görüşmeciler, devamında yoksulluk (yüzde 12,5), işsizlik (yüzde 12,4), sığınmacılar (yüzde 11,5), sağlık (yüzde 8,9) yanıtlarını verdiler

Katılımcılara “Yaşam Standardınızı ve beklentilerinizi düşündüğünüzde bir yıl öncesine göre durumunuz daha mı iyi oldu?” diye soruldu, yüzde 82,4’i “daha kötü oldu” yüzde 8,6’sı “aynı kaldı” cevabını verirken, daha iyi oldu diyenlerin oranı sadece yüzde 9,0 olarak ölçüldü.

Görüşmecilerin yüzde 65’i “Sizce durumunuz önümüzdeki yıl daha mı iyi olacak” sorusuna “daha kötü olacak” yanıtını verirken, yüzde 13’ü “aynı kalacak” dedi. “Daha iyi olacağına inancı olanların” oranı yüzde 20,1 olarak tespit edildi.

(Kaynak: Bianet)

Paylaşın

Altılı Masa, ‘Cumhurbaşkanı Adayı’ İçin HDP İle Görüşecek Mi?

Cumhuriyet Halk Partisi (CHP), İYİ Parti, Demokrasi ve Atılım Partisi (DEVA), Demokrat Parti, Saadet Partisi ve Gelecek Partisi’nden oluşan Altılı Masa, geçiş süreci ve temel politikalarda anlaşmanın sağlanması durumunda gelecek yılın ilk aylarında ortak cumhurbaşkanı adayını belirleme sürecini başlatacak.

Belirlenecek adayın Altılı Masa’da olmayan diğer siyasi partilerden de destek arayışına girmesi bekleniyor. Bu süreçte ortak Cumhurbaşkanı adayını müzakere etmek istediğini söyleyen HDP ile görüşme, oy oranı düşünüldüğünde ayrıca önem taşıyor. Cumhurbaşkanı adayı şubat ya da mart ayında belli olursa diğer partilerle temas trafiği de başlayacak.

Peki “ortak yönetim” vaadinde bulunan, bunun nasıl olacağıyla ilgili “Geçiş Süreci Yol Haritası” çalışması yürüten Altılı Masa, belirleyecekleri Cumhurbaşkanı adayının HDP’nin desteğini alması durumunda ortak yönetime HDP’yi de dahil edecek mi? Altılı Masa’daki partilerin temsilcileri bu soruya “hayır” yanıtını veriyor.

Gazete Duvar‘ın aktardığına göre, HDP’nin, ortak cumhurbaşkanı adayını desteklemek için şartlarını içeren Tutum Belgesi’ndeki taleplerin karşılanmasının önem taşıdığına dikkat çeken bir yetkili, “HDP’nin Tutum Belgesi büyük oranda desteklenebilir bir belge. Onlar da bu talepler kapsamında adımlar atılmasını istiyor. Cumhurbaşkanı adayı bunları değerlendirecektir. Eğer HDP ortak adayı destekleme kararı verirse seçimin kazanılması durumunda oluşturulacak ortak yönetimde yer almaz. Bakanlık verilmez. Cumhur İttifakı’ndaki MHP gibi olur. MHP’nin bakanı yok, yürütme organında bir mekanizma içinde bulunmuyor ama siyasi karar alma süreçlerinde görüşlerine başvuruluyor” değerlendirmesi yaptı.

Kapatma davasında hazine yardımı

Öte yandan Meclis’in üçüncü büyük partisi HDP hakkında açılan kapatma davasında 17 ay geride kaldı. Geçtiğimiz hafta ek savunmasını Anayasa Mahkemesi’ne sunan HDP’de şimdi sözlü savunma için hazırlıklar başladı. Yüksek Mahkeme sözlü savunmayı da aldıktan sonra raportörün raporunu bekleyecek. Bu raporun ardından dava Anayasa Mahkemesi gündemine alınacak.

Üyeler toplanıp bir karara varacak. Hukukçular tüm bu sürecin şubat ayını bulabileceğini söylüyor. HDP’nin kapatılması yönünde çağrılarını sürdüren MHP yetkilileri mahkemeyi daha fazla gecikmeye meydan bırakmadan kapatma kararı vermeye çağırıyor. MHP’nin arka arkaya sürecin hızlandırılması çağrısında bir etken de partilere yapılacak Hazine yardımı. 2023 yılı bütçesi kapsamında yapılacak bu yardım, ocak ayının 10’unda hesaplara yatırılmış olacak.

MHP Genel Başkan Yardımcısı Feti Yıldız bu durumu bütçe görüşmelerinde gündeme getirdi, davada Hazine yardımından yoksun bırakma ya da kapatma gibi bir karar çıkarsa 540 milyon TL’lik Hazine yardımı iadesinin nasıl olacağını sordu. Yıldız, “Bunu bir kasıtla falan söylemiyorum. Mahkeme öyle ya da böyle hukuka, akla, vicdani kanaatine göre bir an önce karar vermelidir” dedi.

Paylaşın

DEVA Partisi Lideri Babacan: Keşke 2017’de Konuşsaydım

CHP Lideri Kılıçdaroğlu’nun gündeme getirdiği ‘Helalleşme’ konusunda DEVA Partisi Lideri Babacan, zihnine takılı kalan konunun 2017 referandumu olduğunu belirtti ve “O referanduma giderken, 2015’te ‘Ben artık konuşmayacağım çünkü siyaseti bırakıyorum’ diye karar almıştım. Referandumu soranlara bunun yanlış olduğunu söyledim. Fakat kamuoyunun önüne çıkıp açıklama yapmadım. ‘Bu iş yanlış. Başkanlık Sistemi dedikleri bu ucube sistem yanlış’ demedim. Çıkıp konuşsam iyi olurmuş” dedi.

Sözcü Gazetesi‘ne konuşan Babacan, “Terör saldırısı hâlâ soruşturma aşamasında. Bazı bilgiler sızıyor ya da sızdırılıyor ama bizim bilmediğimiz de pek çok husus var. Şu anda iktidara karşı en önemli muhalefet bloğu Altılı Masa. Altılı Masa kuvvetle muhtemel 6 ay sonra bu ülkenin başına geçecek. Bu tür önemli dosyalarda Altılı Masa’nın şimdiden bilgilendirilmesi lazım. Bunu bilmek hakkımız. Devlet kurumlarının başındaki insanlar tarafından bilgilendirilmemiz lazım, siyasetçiler tarafından değil. İçişleri Bakanı gelmiş, anlatmış… Zerre kadar önemi yok. İnanmayız söylediklerine. Cumhurbaşkanının söylediğine de güvenmeyiz. Birbirini tutmuyor çünkü” dedi.

Para transferi haberleri üzerinden iktidarı eleştiren Babacan, “Ayağına gidip kapı kapı dolaşmak zorunda kalıyorsunuz. Birisi ‘15 Temmuz’un finansörü’ diye suçladığınız ülke. Gidip yalvarıyorsunuz. Öbürü ‘katil’ diye, ‘dosyayı vermem’ diye suçladığınız ülke. Gidip yalvarıyorsunuz. Yalvar yakar borç para alıyorsunuz. Uluslararası ilişkilerde o kadar tehlikeli bir şey ki… O borç verilirken karşılığında neler oluyor? Onu da bilmiyoruz. İktidara geldiğimizde bakacağız, dosyalarda varsa göreceğiz ya da ‘Sizin eski Cumhurbaşkanınızın böyle bir sözü vardı, ne yapacaksınız?’ diye bize soracaklar. Eğer devlet taahhüdü ise yazılı kayıtlı bir şeyse devlette devamlılık var yapacaksınız… Ama sözlüyse de kimse kusura bakmasın biz de söze güven yok” ifadelerini kullandı.

Babacan ayrıca, “Onlar harcayacak, borç bize kalacak. İkili borçlanma bizim hiç yapmadığımız bir şey. Bir ülkeyle ikili anlaşma ile borçlanmadık. Tek kişiden borç aldığınız zaman mutlaka borcunuz birikmeye başlar. Dış borç büyüyor, yanında da binalar yükseliyor. Ama bu binalar döviz üretmiyorlar, sorun orada. Ben 2012’de diyordum ki, ‘Sanayiden inşaata doğru büyük bir kayma var.’ Düzeltmeye çalıştık, yasa tasarıları hazırladık. En son Erdoğan bana ‘Bu dediklerini yaparsam ben il başkanı, ilçe başkanı bulamam’ dedi” diye konuştu.

‘Teşkilatlarımız hazır’

Haziran 2023’te yapılması planlanan Cumhurbaşkanlığı ve milletvekilliği seçimleri tarihi konusunda konuşan Babacan, “Mart 2023’te bir baskın seçim olma ihtimali var. Teşkilatlarımız buna şimdiden hazır” dedi.

Babacan, “Sayın Erdoğan’ın ‘Zamanı geldiğinde ben de bırakacağım’ sözlerini içtenlikle söylediğine inandınız mı? Önümüzdeki seçimde sandıkta yenilse bile bırakmayacağına ilişkin endişeler var. Kenara çekilmemek için akla gelmeyecek yöntemler deneyebilir mi?” sorusuna şu yanıtı verdi: “AKP’de ‘3 dönem’ kuralının işlediği sırada belki bir süre bunu samimi olarak düşünmüş olabilir. Fakat 2014 yılında Cumhurbaşkanlığına seçildi ama partinin genel başkanlığını bırakmadı. ‘3 dönem’ kuralı tamamen yerle bir edildi.”

“Şöyle sandıkları hep beraber bir patlatalım” diyen Babacan, “Açık ara seçimi alalım, ondan sonra hiç kimsenin ne söyleyeceği laf ne de yapabileceği bir iş kalır” diye konuştu.

Altılı Masa’nın ‘tek adam rejimi olmasın diye’ uğraştığını söyleyen DEVA lideri, “Bizim adayımız çıkacak, siyasi taahhütte bulunacak. Genel başkanlardan birisi aday olursa kendi partisinde çoğunluğu olmayacağı için herkes bir arada durmaya mecbur. O yüzden ben bu masanın ‘merkezçek kuvveti’ var diyorum. Şu anda Erdoğan niye Devlet Bahçeli’nin yükünü çekiyor ki? Parlamentoda AKP’nin çoğunluğu olmadığı için… Geçiş sürecini çok önemsiyoruz. (Meclis çoğunluğunu elde edemezsek) 6 ay, 1 yıl, 2 yıl diye düşündüğümüz süreç belki de 5 yıl devam etmek zorunda. Onun için dürüst, sözünde duran bir aday lazım” dedi.

‘Konuşsam iyi olurmuş’

CHP Genel Başkanı Kemal Kılıçdaroğlu’nun gündeme getirdiği ‘Helalleşme’ konusunda Ali Babacan, zihnine takılı kalan konunun 2017 referandumu olduğunu belirtti ve “O referanduma giderken, 2015’te ‘Ben artık konuşmayacağım çünkü siyaseti bırakıyorum’ diye karar almıştım. Referandumu soranlara bunun yanlış olduğunu söyledim. Fakat kamuoyunun önüne çıkıp açıklama yapmadım. ‘Bu iş yanlış. Başkanlık Sistemi dedikleri bu ucube sistem yanlış’ demedim. Çıkıp konuşsam iyi olurmuş” dedi.

Paylaşın