Alfa-Gal Alerjisi Nedir? Nedenleri, Belirtileri, Tedavisi

Alfa-gal alerjisi ilk olarak 2009 yılında birkaç hastada tanımlandı. 5 yıl içinde bunların buzdağının sadece görünen kısmı olduğu ortaya çıktı. Durum, kanser tedavisinde kullanılan monoklonal antibiyotik setuksimaba karşı immünoglobulin E (IgE) aracılı bir alerjidir. 

Haber Merkezi / Antikor, setuksimab molekülünün FAB kısmında yer alan alfa-gal adlı bir oligosakkarite bağlanır. Bu oligosakarit veya iki şekerli molekül, kimyasal olarak galaktoz-alfa-1,3-galaktoz olarak adlandırılır ve bu, iki galaktoz şeker molekülünün 1 ve 3 konumlarındaki karbon atomları arasındaki bir glikozit bağı ile bir arada tutulduğunu gösterir. Akut veya gecikmiş anafilaksi oluşturmak için alerjik hastaların vücutlarında önceden var olan IgE antikorları.

Bu garip reaksiyonun birincil nedeni, ABD’de Lone Star kene veya Amblyomma americanum adı verilen kene türlerinin ısırması iken , Fransa’da Ixodes ricinus ve Avustralya’da Ixodes holocyclus ısırmasıdır. Alfa-gal’e bağlanan bu tür IgE, alerjik rinit veya astım oluşturmayan bir alerjik reaksiyon örneğidir.

Alfa-gal alerjisi, proteinlerden ziyade etle ilişkili karbonhidratlara maruz kalmanın neden olduğu ve maruz kalma ile reaksiyon arasında saat olarak ölçülen bir zaman gecikmesiyle ortaya çıkan hücre aracılı alerjinin farklı bir türüdür. Gecikmiş tipteki alfa-gal alerjisinde, reaksiyonun gücünü etkileyen faktörler arasında doz, kene ısırmasına bağlı olarak maruz kalma süresi ve yenen etin türü yer alır.

Birçok hastada az miktarda hayvan eti aşırı duyarlılık reaksiyonu oluşturmaz. Bununla birlikte, daha yüksek dozlar alerjiyi hızlandırabilir ve bir tabak mangalda domuz eti gibi tam yardımlar genellikle çok sistemli bir anafilaktik reaksiyona neden olur. Daha yüksek yağ içeriğine sahip etler, hasta birkaç gün önce aynı tür et yağsız yemiş olsa bile, sıklıkla acil tedavi gerektiren ciddi reaksiyonlara neden olur.

Kene ısırmasından itibaren geçen süreye ilişkin zamanlama, IgE antikor üretiminin zamanla doğal olarak azaldığını, ancak tekrarlanan ısırıklarla yeniden etkinleştirildiğini düşündürmektedir. Bu nedenle, hastalar birkaç ay boyunca ete karşı herhangi bir reaksiyon göstermeyebilir, ancak daha sonra yakın zamanda bir kene ısırmasından sonra aniden şiddetli bir anafilaktik reaksiyon geliştirir.

Yemekten semptomların ortaya çıkmasına kadar geçen tipik gecikme yaklaşık 3-6 saattir. Bu, oligosakkaritin absorbe edilmesi ve 3-4 saat süren kan dolaşımına taşınması için gereken sürenin yanı sıra şilomikronlar üzerindeki alfa-gal antijenlerinin genel dolaşıma taşınması ile açıklanabilir.
Belirtileri

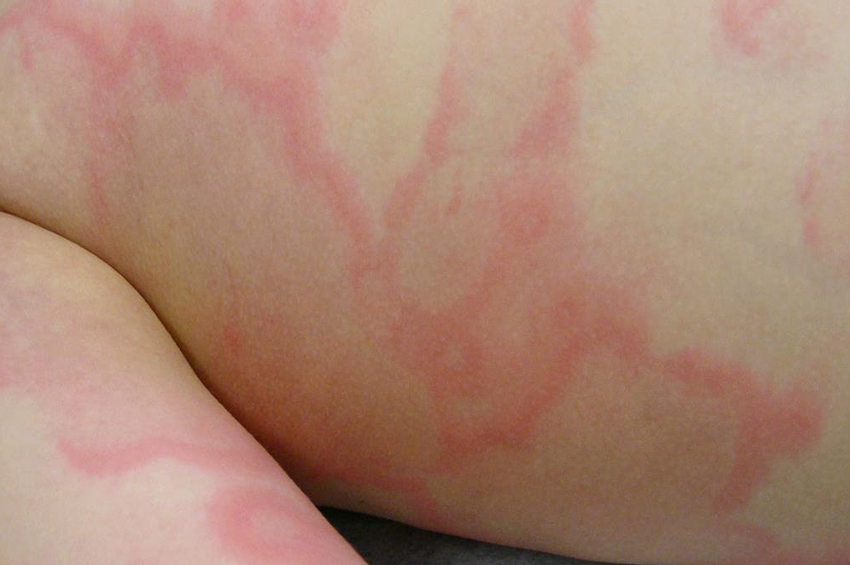
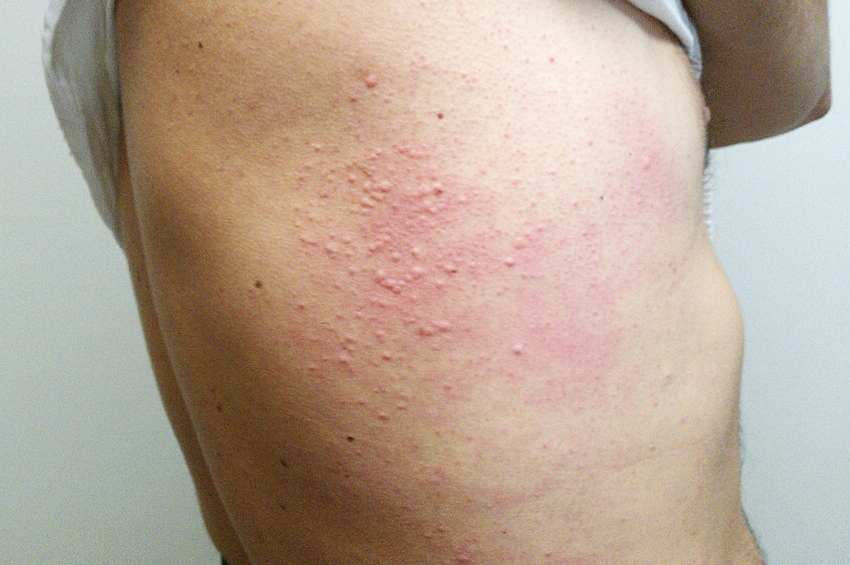
Alfa-gal alerjisinin en yaygın semptomu, genellikle tüm vücutta, özellikle avuç içlerinde ve plantar deride şiddetli kaşıntıdır. Bu genellikle ürtiker ile ilişkili olabilir.

Diğerleri, alerjik reaksiyon başlamadan önce midelerinin bulandığını, ishal yaşadıklarını veya hazımsızlık yaşadıklarını bildirmiştir. Bu tür belirtiler bir gereklilik değildir ve birçok hastada alerjinin başladığı konusunda onları uyaran hiçbir belirti yoktur.

Önlemler

Alfa-gal alerjisi olan hastalar kırmızı etten kaçınmalıdır. Bazı durumlarda süt ürünleri diyete dahil edildiğinde semptomlar devam ederse sütten de kaçınmalıdırlar.

Tedavisi

Alfa-gal alerjisi, çoklu sistem ve ölümcül anafilaktik reaksiyon olasılığı nedeniyle acil olarak tedavi edilmelidir. Bu nedenle, reaksiyonu durdurmak için intramüsküler bir epinefrin enjeksiyonu gereklidir. Bu, alerjik belirtilerin altında yatan inflamatuar değişiklikleri hemen tersine çevirebilen tek ilaçtır ve anafilaksi vakalarında başka bir ilaçla değiştirilmemelidir. Yanıt yetersizse veya hasta ilaca dirençliyse tekrar dozlama gereklidir.

Bronkokonstriksiyonu temizlemek için albuterol gibi bronkodilatörler gereklidir. Anafilaksi sırasında hava yolu daralmasını önleyebilen bu beta reseptör agonistleri, nebulizasyon veya ölçülü doz inhaler yoluyla uygulanabilir.

Ek olarak, reaksiyon daha şiddetli ise oksijen uygulamasıyla birlikte kortikosteroidler ve antihistaminikler gerekebilir. Bu ilaçlar, alerjik inflamasyon sırasında inflamatuar aracıları serbest bırakan mast hücre ve bazofil degranülasyonunu önler.

Hipotansiyonu tedavi etmek için intravenöz sıvılara ek olarak başka vazopresör ilaçlar gerekebilir. Bradikardi varsa atropin ve yeterli kan şekeri düzeylerini sağlamak için glukagon gibi ilaçlar da verilebilir. Bu durum fark edildikten sonra, hastalar hızlı tedavi için yanlarında epinefrin (EpiPen) içeren bir otomatik enjeksiyon cihazı taşımalıdır. 

Ek olarak, yiyeceklerin alınmasını takiben herhangi bir semptom gelişirse, hastalar derhal tıbbi yardım almalıdır. Bu kişilere ayrıca, antikor seviyeleri zamanla yavaş yavaş düştüğü için kene ısırıklarından kaçınmaları tavsiye edilir. Bu nedenle, Alfa-gal alerjisi olan bazı hastalar, birkaç yıl sonra kene ısırığı olmaksızın kırmızı eti tolere edebilirler.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

Alfa-1 Antitripsin Eksikliği Nedir? Nedenleri, Belirtileri, Tedavisi

Alfa-1 antitripsin eksikliği (AATD), bireyin kronik obstrüktif akciğer hastalığı (KOAH), karaciğer hastalığı ve pannikülit gibi cilt sorunları geliştirme riskinin daha yüksek olduğu genetik bir hastalıktır.

Haber Merkezi / Alfa-1 antitripsin (A1AT), akciğerleri koruyan bir proteindir. Karaciğer proteini üretir ve akciğerlere ulaşmak için kan dolaşımına salınır. AAT’nin ana rolü, akciğerleri hastalıkların yıkıcı etkilerinden ve tütün dumanı gibi kimyasallara maruz kalmaktan korumaktır.

Normalde her insanda A1AT geninin iki kopyası vardır. Bir bebek, her ebeveynden bir gen kopyası alır. Ancak AATD’li bazı kişilerin bir normal kopyası ve bir de hasarlı kopyası vardır. Öte yandan, diğerleri iki hasarlı kopya alabilir. Normal bir kopyası olanlar, sigara içmedikleri sürece sağlıklı bir yaşam sürmeye yetecek kadar alfa-1 antitripsin üretebilir.

AATD’yi ilk kez 1963’te fark edenler Laurell ve Eriksson’du. Laurell, 1500 serum protein elektroforezinin (SPEP) 5’inde A1AT protein bandının olmadığını gözlemlediğinde başladı. İki bilim adamı, 5 hastanın yaklaşık 3’ünün genç yaşta amfizem geliştirdiğini ve sadece birinin ailesinde amfizem öyküsü olduğunu kaydetti. Sonuç olarak, bilim adamları AATD’nin özelliklerinin bir üçlüsüne dikkat çekmektedir; Proteinin yokluğu, erken başlangıçlı amfizem ve genetik yatkınlık.

Nedenleri

Alfa-1 antitripsin olarak adlandırılan protein, karaciğerde yapılan bir proteaz inhibitörüdür. Karaciğeri ve akciğerleri kimyasallara, mikroorganizmalara ve toksinlere maruz kalmaktan korur. Alfa-1 antitripsin eksikliği (AATD) terimi, genetik bir kusurun neden olduğu yeterli proteinin bulunmadığı bir durumdur.

Kodominant bir modelde kalıtılan SERPINA1 genindeki mutasyonlar, AATD’nin gelişmesine neden olabilir. Sonuç olarak, mutasyonlar kanda AAT’nin yokluğuna veya eksikliğine yol açar. Akciğeri korumak için yetersiz miktarda ATT olduğunda akciğer hasarı meydana gelebilir. Bu arada, AAT anormal bir şekilde biriktiğinde karaciğer hasarı meydana gelebilir.

Belirtileri ve bulguları

Akciğerleri korumak için yeterli protein bulunmadığından, AATD’nin birincil semptomu yavaş ilerleyen bir nefes darlığı veya nefes alma zorluğudur. Bununla birlikte, birçok hasta başlangıçta hırıltı, öksürük ve balgam çıkarma semptomlarından muzdariptir.

AATD, yetişkinler arasında bir akciğer hastalığı olarak ortaya çıkabilir. Bazı durumlarda, insanlar akciğer hastalığı geliştirebilir. Yetişkinler arasında, nefes darlığı genellikle # hafif aktiviteyi takiben ortaya çıkar ve egzersiz yapma yeteneğinde azalma ile karakterizedir. Yetişkinler bu semptomları 20 ila 40 yaşları arasında yaşayabilir. Diğer belirti ve semptomlar arasında yorgunluk, tekrarlayan solunum yolu enfeksiyonları, görme sorunları, açıklanamayan kilo kaybı ve hızlı kalp atışı bulunur.

AATD’li bazı hastalarda ileri akciğer hastalığı ve amfizem gelişebilir. Bu durum, akciğerlerdeki alveollere veya hava keselerine verilen hasar ile karakterizedir. Amfizemin belirti ve semptomları nefes darlığı, fıçı şeklinde göğüs ve hiddetli bir öksürüktür. Sigara içen kişilerde bu semptomların ve kronik obstrüktif akciğer hastalığının (KOAH), bronşektazi, kronik bronşit ve astımın etkilerinin gelişme riski daha yüksektir.

AATD’nin bir başka semptomu da siroz olarak adlandırılan karaciğer hastalığıdır. AATD’den etkilenen çocukların yüzde 10’unda karaciğer hastalığı gelişir. Ayrıca, AATD’li yetişkinlerin yaklaşık yüzde 15’i karaciğer hastalığı geliştirir. Karaciğer hastalığının ileri evrelerinde yaygın belirti ve semptomlar arasında şişmiş bir karın, ayaklarda ve bacaklarda ödem, ciltte ve göz beyazlarında sarılık veya sararma ve kan tükürme yer alır.

Nadir durumlarda, cildin ağrılı yamalar veya topaklarla sertleşmesi ile karakterize olan pannikülit gelişebilir.

Tedavisi

Şu anda AATD’nin tedavisi yoktur, ancak ilgili akciğer hastalıklarının birçok tedavi seçeneği vardır. Genellikle akciğer hastalıkları, KOAH’lı hastalar için kullanılan yaygın ilaçlar ve prosedürlerle tedavi edilir. Akciğer hastalığı için doktorlar, hırıltıyı gidermek ve hava yollarını açmak için steroidler ve bronkodilatörler gibi bazı ilaçlar önerebilir. Bunlar genellikle astım ve diğer akciğer hastalıkları olan hastalarda kullanılır.

Ayrıca alfa-1 antitripsin enziminin verilmesi, kandaki A1AT seviyesini artırarak akciğer hastalığının ilerlemesini önlemeye yardımcı olabilir. Ayrıca, korunma çok önemlidir, bu nedenle akciğerlere ve karaciğere zarar verebilecek sigara içmekten ve diğer faaliyetlerden kaçınılması önerilir.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

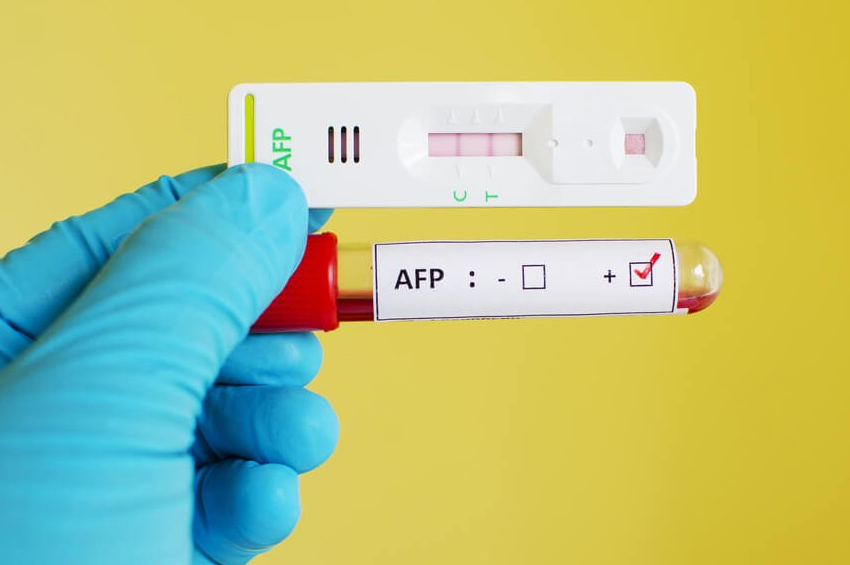
Alfa Fetoprotein Testi Nedir?

Konjenital hastalığın oluşumunu tahmin etmeye yardımcı olmak için birçok görüntüleme ve serolojik test geliştirilmişti, bu test, maternal serum alfa-fetoprotein tarama testidir (MS-AFP).

Haber Merkezi / Alfa-fetoprotein (AFP), fetal dokular, özellikle yolk kesesi ve fetal karaciğer tarafından üretilen, hamile kadınların plazmasında bulunan bir glikoproteindir.

Albümin geni ile birlikte kromozom 4 tarafından kodlanır ve protein muhtemelen fetal hayatta serum albüminin karşılığıdır. Monomerler ve dimerler ve ayrıca trimerler olarak bulunur. Erken embriyoda en bol bulunan serum proteinidir.

AFP, fetal dolaşımdan amniyotik sıvıya atılmak üzere fetal böbreklere geçer. Nöral tüpün açık kusurları, anormallik bölgesindeki kusurlu vücut duvarı nedeniyle ikisi artık doğrudan temas halinde olduğundan, fetal kandan amniyotik sıvıya aşırı miktarda sızmasına neden olur.

AFP seviyesinin ilk trimesterin sonundan itibaren yükseldiği bilinmektedir, daha sonra 10-150 ng/mL arasındadır ve ancak 32. gebelik haftasından sonra düşer. Ortalama seviye siyahlarda ortalama olarak biraz daha yüksektir ve Asyalılarda beyazlara göre daha düşüktür. Vücut kitlesine göre de değişir.

Gebe olmayan yetişkinlerde normal seviye 0 ila 40 ng/mL arasındadır ve hepatik sirozlu bireylerde 200 ng/mL’nin üzerindeki seviyeler, süper eklenmiş hepatoselüler karsinomdan oldukça şüphelidir.

Belirteçler

MS-AFP testi, bebekte nöral tüp defekti riskini tahmin etme yöntemi olarak hem etkili hem de uygun maliyetli olduğu için tüm doğum öncesi kadınlar için rutin olarak sunulan bir tarama testidir. Ayrıca, diğer doğum kusurları ve gebelik komplikasyonları riski hakkında da bilgi sağlar. Bu nedenle, fetal anomaliler için tarama testleri olan üçlü ve dörtlü testin bir parçasını oluşturur.

MS-AFP testinin istendiği bazı yüksek riskli durumlar şunları içerir:

  • Yaşlı anneler
  • Doğuştan kusurlu bebeklerin öyküsü
  • Doğuştan kusurlu bebeklerin aile öyküsü

Hamilelik dışında alfa-fetoprotein (AFP) testi aşağıdaki durumlarda gereklidir:

  • Germ hücrelerinden (karaciğer, yumurtalık veya testis) kaynaklanan belirli kanserlerin taranması
  • AFP seviyelerindeki düşüşü ölçerek kanser tedavisi etkinliğini izleme

Prosedür

Test, venöz kan kullanılarak anne serumu üzerinde yapılır. İdrar alfa-fetoprotein adı verilen başka bir test, 15 haftalık hamilelikten sonra, amniyosentez kullanılarak amniyotik alfa-fetoprotein seviyelerinin yanı sıra idrar örnekleri kullanılarak yapılır. Nöral tüp defektlerinde idrar yoluyla AFP sızması, amniyotik sıvı seviyelerini yükseltir ve bu da bu durumları teşhis etmek için kullanılır.

Alfa-fetoprotein seviyelerindeki anormallikler

Yüksek MS-AFP seviyeleri şurada bulunur:

  • Genellikle uygunsuz tarihleme nedeniyle hamilelik tarihlerine göre beklenenden daha büyük bir bebek
  • Anensefali, meningosel veya spina bifida gibi nöral tüp defektleri
  • Gastroşizis veya omfalosel gibi gastrointestinal defektler

Down sendromunda (trizomi 21) düşük MS-AFP seviyeleri bulunur.

Hamile olmayan yetişkinlerde yüksek AFP seviyeleri şu durumlarda ortaya çıkabilir:

  • Hepatosellüler kanser
  • Metastatik karaciğer kanseri
  • Karaciğer sirozu
  • Germ hücreli tümörler
  • Yolk kesesi tümörleri
  • Hepatit
  • Ataksi telenjiektazi

MS-AFP testi nispeten güvenli bir prosedürdür ve damar delinme bölgesinde morluklar da dahil olmak üzere sadece küçük komplikasyonlarla, pıhtılaşma bozukluğu olanlarda veya kan inceltici ajanlarda daha kötüdür. Amniyosentez yapılırsa düşük (<%1) ve erken doğum riski vardır.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

Alkaptonüri Nedir? Nedenleri, Belirtileri, Tedavisi

Alkaptonüri, homojentisat 1,2 dioksijenaz adı verilen tek bir enzimin eksikliğinden kaynaklanır. Bu, homojentisik asidin (HGA) tirozinin parçalanması yoluyla maleilasetoasetik aside parçalanmasından sorumludur. 

Haber Merkezi / Yaklaşık 250.000’de 1 ile 1.000.000’da 1 arasında bir sıklıkta ortaya çıkar. Kalıtımda otozomal resesiftir ve doğuştan gelen bir metabolizma hatasının klasik bir örneğidir.

Klinik özellikler

Alkaptonürinin üç ana özelliği;

  • Hava ile benzokinoneasetat polimerlerine oksitlenen ve idrarda idrarın koyulaşmasına neden olan homojentisik, bebeklerde fark edilebilir. Vakaların beşte biri çocukluk teşhis edilir.
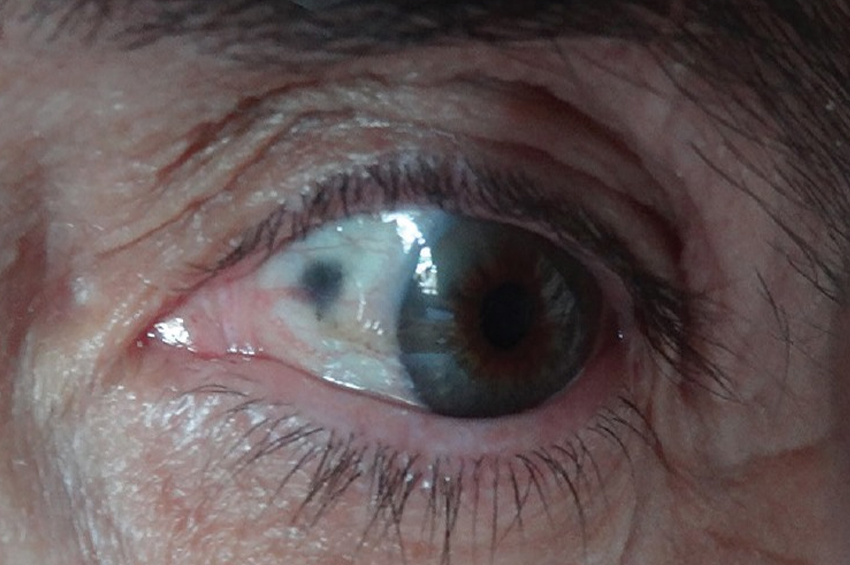
  • Bağ dokusunun okronozu veya mavimsi-siyah pigmentasyonu, genellikle 30 yaşından sonra, çeşitli vücut sıvılarının yanı sıra kulaklarda ve gözlerde renk değişikliği olarak ortaya çıkar.
  • Omurganın yanı sıra büyük eklemleri de içeren artrit, tipik olarak yirmili yaşlarda, polimerin kıkırdak ve subkondral kemik içinde birikmesi nedeniyle ortaya çıkar. Bu tipik olarak eklemde ciddi ve ilerleyici renk bozulmasına ve bu da sakatlığa neden olabilir.
  • Mitral ve aort kapağının kalsifikasyonu veya regürjitasyonu
  • Aort dilatasyonu
  • Böbrek taşı
  • Prostat taşları

Kalıtım

Alkaptonüri otozomal çekinik bir hastalıktır ve bu nedenle bir ailedeki her çocuğun kusurlu genin iki kopyasını alma ve klinik olarak etkilenme olasılığı dörtte birdir. Taşıyıcı oranı %50’dir (yalnızca bir kusurlu kopya alınır) ve bu kişilerde herhangi bir semptom görülmez. Yavruların %25’i hem klinik olarak hem de genetik testlerde hastalıksız olabilir.

Teşhis ve tedavi

Alkaptonüri, gaz kromatografisi-kütle spektrometrisi kullanılarak idrarda HGA saptanarak teşhis edilir ve HGD geninde çekinik bir mutasyonu tanımlamak için genetik testlerle doğrulanır .

Tedavisi semptomatiktir;

  • Eklem ağrısı palyasyonu
  • Kasları güçlendirmek ve esnekliği korumak için fizik tedavi
  • Hastanın bağımsız kalmasına ve günlük yaşam aktivitelerini gerçekleştirmesine yardımcı olmak için ergoterapi
  • Gerektiğinde ortak değiştirmeler
  • Böbrek ve prostat taşlarının tedavisi
  • Gerekirse aort kapak değişimi

Aort dilatasyonu, kapak hastalığı ve koroner kalsifikasyon varlığını belirlemek için düzenli izleme gereklidir. Bu, çeşitli görüntüleme teknikleri gerektirebilir. Yüksek etkili sporlar veya ağır el işleri gibi eklem stresinden kaçınılmalıdır. Aile taraması ve erken müdahale, diğer akrabalardaki komplikasyonları azaltmaya veya önlemeye yardımcı olabilir.

Daha yeni tedaviler

HGA oluşumunu engelleyebilecek karaciğer nakli de dahil olmak üzere daha yeni tedaviler geliştirilmektedir. Başka bir yol, HGA sentezinde yer alan bir enzimi inhibe eden bir herbisitin (NTBC) kullanılmasıdır. Bu ilaç, kalıtsal tirozinemi tip 1’i tedavi etmek için kullanılmıştır, ancak kanda yüksek tirozin seviyeleri varlığında kornea tahrişine neden olabilir. Bu, düşük tirozinli bir diyetle önlenebilir. Diğer potansiyel olarak ciddi hematolojik ve nörolojik komplikasyonların da bu ilacın kullanımıyla ortaya çıktığı ve yaygın olarak benimsenmesini engellediği bilinmektedir.

Eksik enzimi değiştirmenin fizibilitesi tartışılıyor, ancak karaciğerdeki spesifik değiştirme bölgesini başarılı bir şekilde hedeflemenin zorluğu çok büyük ve başarısızlık, mutasyonlara neden olduğu bilinen toksik molekül süksinilasetat oluşumunu teşvik ederek feci sonuçlara yol açacaktır. Bu nedenle, alkaptonüri tedavisinin bilmecesi, büyük ölçüde çözülmemiş bir bilmecedir ve çoğu terapi, krizler ortaya çıktıkça çözmek için geçici yanıtlardır.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

Albüminüri Testi Nedir, Ne Zaman Gereklidir?

Böbrekler, kandaki atık ürünleri dışarı atarken, albümin gibi önemli maddelerin de kanda kalmasını sağlar. Albümin, kandan diğer dokulara su sızmasını önlemeye yardımcı olmak için vücutta gereklidir.

Haber Merkezi / Böbrekler hasar gördüğünde kandan idrara albümin sızdırmaya başlayabilirler. İdrarda aşırı miktarda albümin, albüminüri olarak adlandırılır.

Bir kişinin idrar albümin düzeyi biraz yükseldiğinde (24 saatte 30 ila 300 mg albümin), “mikroalbüminüri” terimi kullanılır. 24 saatte albümin düzeyi 300 mg’dan fazla olduğunda “makroalbüminüri” olarak adlandırılır.

Kalıcı albüminüri, böbreğin hasarlı olduğunu gösterir. Kalıcı albüminüri, bir kişinin idrar testlerinin birkaç hafta boyunca albümin için pozitif olması durumunda doğrulanır. Bu diyabetik böbrek hastalığının ilk belirtilerinden biridir.

Albüminüriye neden olabilecek diğer durumlar arasında hipertansiyon, nefrotik sendromdan kaynaklanan böbrek hasarı, konjestif kalp yetmezliği ve metabolik sendrom yer alır.

Yetişkinlerin yaklaşık yüzde sekizinde mikroalbüminüri ve yüzde birinde makroalbüminüri vardır.

Diyabetli kişilerde albuminüri insidansı üçte bir, hipertansiyonu olanlarda ise yedide birdir. Ayrıca 60 yaşından büyük her altı kişiden birini etkiler.

Albüminüri testi

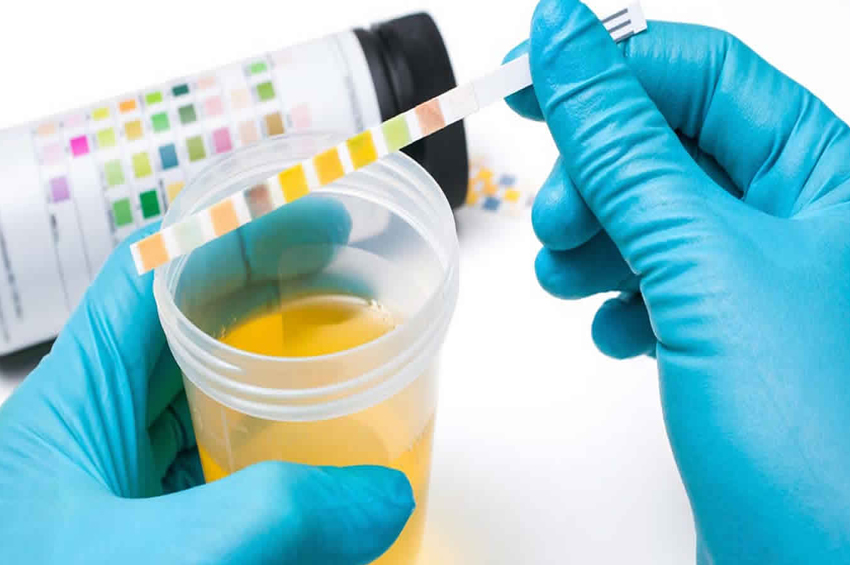
Albüminüri, farklı yöntemler kullanılarak rastgele bir idrar örneğinde test edilebilir. Protein, bir kağıt şeridinin bir idrar örneğine daldırılmasını içeren seviye çubuğu testi kullanılarak hızlı bir şekilde tespit edilebilir.

Yağ çubuğu testi negatifse, kanda bulunan albüminin kreatinine oranını ölçen daha doğru bir test yapılabilir.

Bu testin rastgele sabah erken idrar numunesi kullanıldığında kesin sonuçlar verdiği, ancak bazen 24 saatlik bir süre boyunca toplanan bir numunenin kullanıldığı tespit edilmiştir.

Rastgele tek bir idrar örneği kullanıldığında, bir gram kreatinin başına 30 mg’dan fazla albümin pozitif bir sonuç olarak belirtilirken, 24 saatlik bir toplama için yaklaşık 30 ila 300 mg albümin albüminüriyi gösterir.

Test ne zaman gereklidir?

Tip 1 veya tip 2 diyabeti olan ve yaşları 12 ile 70 arasında olan herkes, her yıl idrarında albumin olup olmadığını kontrol ettirmelidir.

Hipertansiyon veya ailede böbrek yetmezliği öyküsü gibi kronik böbrek hastalığı için risk faktörleri olan bireylerin de albüminüri için düzenli olarak test edilmesi önerilir.

Pozitif bir sonuç ikinci bir test kullanılarak doğrulanmalıdır.

Böbrek hastalığı

Böbrek hastalığı, böbrekteki glomerül olarak adlandırılan filtre yapılarının, artık kanı etkili bir şekilde filtreleyemeyecek kadar yaralandığı ciddi bir durumdur.

Zamanla, böbrek yetmezliği gelişebilir, bu durumda bir kişinin hayatta kalması için diyaliz veya hatta böbrek nakli gerekebilir.

Böbrek hastalığı dışındaki sorunlar

Böbrek hastalığının yanı sıra, albüminüri için pozitif bir test, diyabetli veya diyabetsiz veya başka bir uzun süreli hastalığı olan kişilerde kalp hastalığı riskinin arttığını gösterir.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

Albinizm Nedir? Nedenleri, Belirtileri, Tedavisi

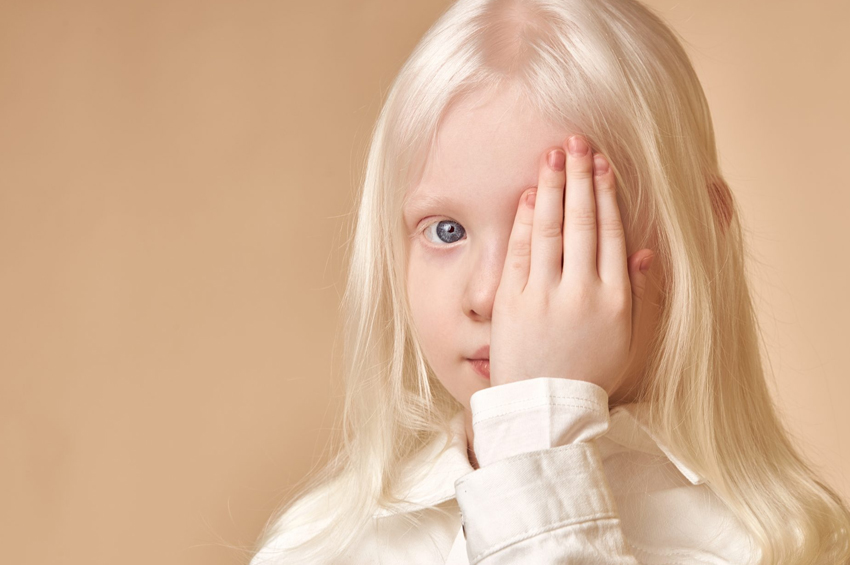
Albinizm, bir bireyin saçına, cildine ve gözlerine renk sağlayan pigment olan melanin üretiminin azalmasıyla kendini gösteren bir durumdur. Kalıtsal bir durumdur. Albinizm yaygın bir durum değildir ve yaklaşık olarak 17.000 kişiden 1’ini etkiler. 

Haber Merkezi / Çoğu durumda, albinizmli bireyin ebeveynleri, durumun fiziksel belirtilerine sahip değildir. İki ana albinizm türü vardır:

  • Okülokütanöz (OCA): Saç, cilt ve gözlerde pigment azalması.
  • Oküler albinizm: Saç ve cilt renginde minimum değişiklikle, esas olarak gözlerde pigment azalması.

Nedenleri

Albinizm, ebeveynlerden çocuklara bir gen mutasyonu yoluyla geçer. Genellikle pigmentasyonda değişiklik belirtileri göstermeseler de, bir çocuğun durumun çoğu türünü miras alabilmesi için her iki ebeveynin de spesifik genin taşıyıcısı olması gerekir.

Kalıtım, otozomal resesif bir kalıtım modelini takip eder. Bu, her iki ebeveyn de genin taşıyıcısıysa, her çocuğun aşağıdakilere sahip olacağı anlamına gelir:

  • %25 albinizm olma ihtimali
  • %50 albinizm geni taşıyıcısı olma şansı
  • Durumdan etkilenmeme olasılığı %25

X’e bağlı oküler albinizm, X kromozomu üzerinde bulunan albinizm geninin yerini ifade eder. Kadınlarda iki X kromozomu, erkeklerde ise 1 X ve 1 Y kromozomu bulunur. X’e bağlı oküler albinizm erkeklerde çok daha yaygındır ve gene sahip ancak semptom göstermeyen kadınlardan sadece bir X kromozomu olan erkek çocuğa geçer. Anne genin taşıyıcısıysa, her erkek çocuğun durumu miras alma şansı yüzde 50’dir.

Belirtileri

Albinizm belirtileri şunları içerebilir:

  • Gözün istemsiz hareketleri (nistagmus)
  • Anormal kafa pozisyonları
  • Gözlerin yanlış hizalanması
  • Işığa duyarlılık (ışığa duyarlılık)
  • Kırılma kusurları (örneğin hipermetrop, miyopi, astigmatizma)
  • Foveal hipoplazi nedeniyle görme azalması
  • Optik sinirin anormal işlevi
  • İriste azaltılmış veya eksik pigment (iris transillüminasyonu)

Tedavisi

Albinizm, zamanla sabit kalan kronik bir durumdur. Albinizmli bir bireyin pigment üretimi ve görme gelişimi tedavi edilemez. Ancak, gözlerin değerlendirilmesi ve yönetim tekniklerinin uygulanması faydalı olabilir.

Örneğin, gözleri yanlış hizalanan, başın anormal duruşları veya istemsiz göz hareketleri olan kişiler için gözlük kullanımı veya cerrahi bir prosedür endike olabilir. Bu ayrıca görüşü iyileştirmeye ve ışığa duyarlılığı azaltmaya yardımcı olabilir.

Yaşam tarzı değişiklikleri

Albinizmden etkilenen insanlar genellikle durumun semptomlarıyla, özellikle de görme güçlükleriyle başa çıkmakta zorlanırlar. Uzun mesafeli görüş tipik olarak kısa mesafeden daha kötüdür ve çocukların sınıf ortamında uzaktaki nesneleri görmeleri için görsel yardımcılar yardımcı olabilir. Zeka, albinizmden etkilenmez, ancak bireyler daha net görmelerine yardımcı olmak için yardıma ihtiyaç duyabilir.

Deride pigmentasyon olmaması da albinizmli kişilerde güneş yanığı ve cilt kanseri riskini artırır. Bu nedenle, etkilenen bireyler giysi, şapka, güneş gözlüğü ve güneş kremi dahil olmak üzere yeterli güneş koruması kullanmaya özen göstermelidir.

Genetik danışmanlık

Albinizm kalıtsal bir durum olduğundan, etkilenen bireylerin ve ailelerinin, gelecekteki aile planlaması için bozukluğun genetiği hakkında yeterli bilgi almaları önemlidir. Bir çocuk etkilenirse, ek çocukların durumu devralma olasılığı genellikle %25’tir. Kardeşler de genin taşıyıcısı olup olmadıklarını bilmek isteyebilirler.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

Alagille Sendromu Nedir? Nedenleri, Belirtileri, Tedavisi

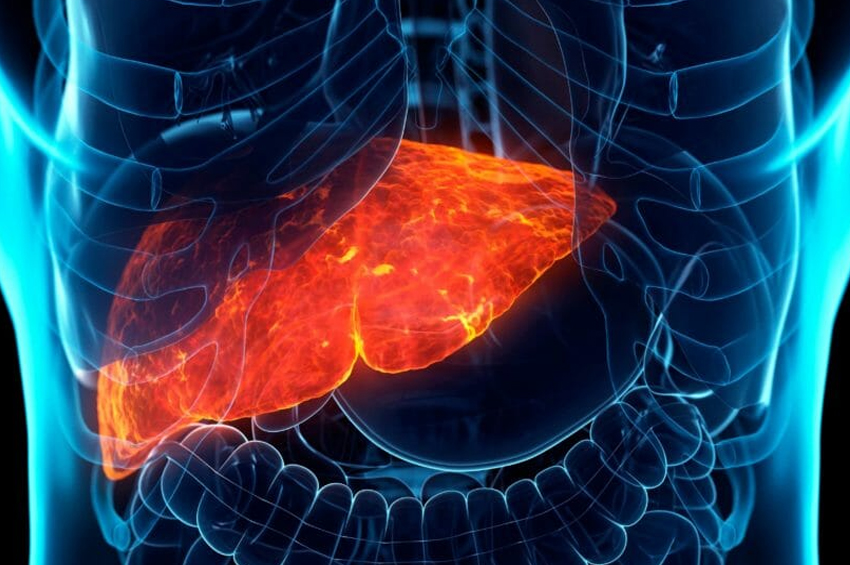
Alagille sendromu, karaciğerde normalden daha az sayıda küçük safra kanalının olması ve kalıtsal bir durumdur. Safra kanalları aynı zamanda hepatik kanallar olarak da bilinir. Bunlar, karaciğerden safra kesesine safra taşıyan tüplerdir.

Haber Merkezi / Safra, kırmızı kan hücrelerinin parçalanmasıyla karaciğerde üretilir ve iki ana işlevi vardır; toksinleri ve atıkları vücuttan uzaklaştırmak ve yağların ve yağda çözünen A, D, E ve K vitaminlerinin sindirimine yardımcı olmak.

Alagile sendromunda karaciğerde safra birikmesine yol açan hepatik kanal sayısında azalma vardır. Sonunda karaciğer çalışmayı durdurabilir ve karaciğer nakli gerektirebilir. Karaciğerde hasara neden olan safra biriktiğinden, diğer organlar da etkilenebilir. Buna kalp, böbrekler, kan damarları, kemikler ve gözler dahildir.

Alagile sendromu yaklaşık her 70.000 doğumda bir görülür ve hem erkek hem de kadınlarda eşit oranlarda görülür. Semptomlar bebek iki yılı tamamlamadan önce ortaya çıkar.

Nedenleri

Alagille sendromu, otozomal dominant bir özellik olarak kalıtsaldır. Bu, bozukluğu olan bir ebeveynden miras alınabileceği anlamına gelir. Ebeveynlerinden birinin bozukluğu olan çocukların, bozukluğu geliştirme olasılığı yüzde 50’dir. Bozukluğu olanlar, Jagged1 (JAG1) geninde genetik bir mutasyona sahiptir. NOTCH2 genindeki mutasyonlar, %1’den daha az hastada da görülebilir.

Belirtileri

Alagille sendromunun semptomları, durumun ciddiyetine göre değişir. Aynı ailedeki hastalar arasında da farklılık gösterebilirler.

Alagille sendromlu bebekler, yaşamın ilk birkaç haftasında karaciğer semptomları gösterebilir. Bu semptomlar, durumu olan çocuklarda ve yetişkinlerde de ortaya çıkabilir. Karaciğer semptomları şunları içerir;

  • Sarılık; Vücutta safrada sarımsı yeşil bilirubinin birikmesine bağlı olarak sarılık görülür. Sarılık, kandaki bilirubin içeriği yükseldiğinde ortaya çıkar. Bu, cildin, tırnak yataklarının ve gözlerin beyazlarının sararmasına neden olur. İdrar rengi koyulaşır ve bağırsaklarda bilirubin eksikliğinden dışkı soluk, kireçli veya beyaz olabilir. Doğumdan sonraki ikinci veya üçüncü günde başlayan hafif sarılığa fizyolojik sarılık denir. Bu normaldir ve genellikle yaşamın ikinci veya üçüncü haftasında kaybolur. Alagille sendromunun sarılığı bu sürenin ötesinde kalır veya devam eder.
  • Kaşıntı; Kandaki bilirubin seviyelerinin yükselmesi nedeniyle kaşıntı olabilir. Bu genellikle 3 aylıktan sonra başlar ve şiddetli olabilir.
  • Büyüme geriliği ve yetersiz beslenme; İshal olabilir ve bağırsaklar yağları ve yağda çözünen vitaminleri ememez. Bu, bebekte büyümeyi engeller, bebeklerde gelişme başarısızlığına, daha büyük çocuklarda yetersiz büyüme ve gecikmiş ergenliğe neden olur. Öğrenmede gecikmeler, kırılgan ve kolay kırılan kemikler, göz problemleri, kan pıhtılaşma problemleri vb. olabilir.
  • Yağ birikintileri veya ksantomlar; Bunlar cilt üzerinde sarı lezyonlar veya lekeler olarak görünür ve kandaki anormal derecede yüksek kolesterol düzeylerinden kaynaklanır. Ksantomlar dizler, dirsekler, eller ve göz çevresinde bulunabilir.
  • Kalp kusurları; Alagille sendromlu hastalarda doktorlar tarafından bir kalp üfürüm tespit edilebilir. Bunun nedeni, kalpten akciğerlere kan taşıyan pulmoner arterlerin daralmasıdır.
  • Bu hastalarda göz kusurları; Posterior embriyotokson görülebilir. Göz muayenesinde korneada opak bir halka görülür. Bu genellikle görüşü etkilemez.
  • Kemik deformiteleri
  • Böbrek bozuklukları; Alagille sendromu hastalarında görülen birkaç böbrek bozukluğu vardır. Bunlar, küçük böbreklerden kistlere ve fonksiyonları azalmış böbreklere kadar uzanır.
  • Yüz özellikleri; Alagille sendromlu çocuklar, derin gözler, düz burun, küçük, sivri çene, geniş alın vb. gibi tipik bir yüz özelliğine sahip olabilir.
  • Dalak büyümesi; Dalaktan gelen kan normalde karaciğere aktığından, karaciğerdeki bir tıkanıklık portal hipertansiyona yol açar. Bu, dalağın sonraki aşamalarda büyümesine neden olur. Genişlemiş bir dalak, karın üzerine darbe ile yırtılması muhtemeldir.
  • Kan damarı anormallikleri; Bu anormallikler nedeniyle yüksek bir iç kanama veya felç riski vardır.

Teşhisi

Nadir görülmesi ve semptomlarının değişmesi nedeniyle Alagille sendromunu teşhis etmek zor olabilir. Karaciğer fonksiyonunu ve beslenme durumunu kontrol etmek için kan testleri de dahil olmak üzere laboratuvar testleri önce reçete edilir. Genellikle yüksek bilirubin seviyeleri tespit edilir.

Karaciğer büyümesini ve safra kanallarının durumunu tespit etmek için karın ultrasonu yapılır. Durumu doğrulamak için bir karaciğer biyopsisi önerilir. Bu, azalan hepatik kanal sayısını kontrol eder. Diğer organ sistemleri de değerlendirilir. Bu, kalbin, gözlerin, böbreklerin vb. kontrol edilmesini içerir. Deformiteleri kontrol etmek için omurganın röntgeni çekilir.

Tanıyı doğrulamak için genetik testler önerilebilir. Tek başına JAG1 gen mutasyonu, durumun teşhisi olabilir. Mutasyonla birlikte herhangi bir semptom yoksa, kişi genetik danışmanlık için yönlendirilebilir.

Tedavisi

Alagille sendromunun tedavisi, karaciğerden safra akışını artırmayı ve böylece normal büyüme ve gelişmenin geri dönmesini sağlamayı amaçlar.

Safra akışı düzeldikçe aşırı kaşıntı giderilir. Kaşıntıyı gidermek için kolestiramin, rifampin, naltrekson veya antihistaminikler gibi ilaçlar reçete edilebilir. Cildin nemli tutulması gerekir.

Ameliyat bir sonraki adımdır. Kısmi dış biliyer diversiyon (PEBD), daha iyi safra akışı sağlayabilir ve kaşıntıyı hafifletebilir. PEBD, ince bağırsağın bir ucunu safra kesesine, diğer ucunu ise stoma adı verilen ve safranın vücuttan ayrılıp bir kese içinde toplanmasını sağlayan yapay bir açıklık oluşturarak karındaki bir açıklığa bağlar. Ağır karaciğer yetmezliği vakalarında karaciğer nakli gerekli olabilir.

Prognoz

Alagille sendromlu kişiler için görünüm veya prognoz, karaciğer hasarının ciddiyetine ve ilgili sorunlara bağlıdır. Alagille sendromlu kişilerin yüzde on beşi sonunda karaciğer nakli gerektirecektir.

Kanıtlara göre, Alagille sendromu teşhisi konan çocukların yaklaşık %75’i erken beslenme, tıbbi ve cerrahi tedavi ile en az 20 yaşına kadar yaşıyor.

Tedaviyle düzelen Alagille sendromlu birçok yetişkin normal ve üretken bir yaşam sürer. Ölüm esas olarak karaciğer yetmezliği, kalp problemleri ve ilişkili durumlardan kaynaklanır.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

Aicardi Sendromu Nedir? Nedenleri, Belirtileri, Tedavisi

Aicardi sendromu, esas olarak kadın cinsiyetini etkileyen nadir bir genetik durumdur. Durum, beynin iki yarısını birbirine bağlayan korpus kallozum adı verilen önemli bir beyin yapısının kısmen veya tamamen yokluğu ile karakterize edilir.

Haber Merkezi / X’e bağlı baskın bir bozukluk olan Aicardi sendromu genellikle kadınları etkiler. Aicardi sendromlu hiç kimsenin hastalığı çocuklarına geçirmediği bilinmektedir.

Belirtileri

Aicardi sendromunun diğer klinik özellikleri arasında retinada sarımsı noktalar ve infantil spazmlar bulunur. Retina lezyonlarına koryoretinal lakuna denir. Aicardi sendromlu çocuklar, tipik olarak son nöral sinapsların kapandığı üç aylıkken spazmlar yaşamaya başlar. Bu durum genellikle beş aylıktan önce teşhis edilir.

Aicardi sendromundan etkilenen tüm çocuklar yukarıda belirtilen klinik özellikleri yaşamaz. Bu amaçla, Aicardi sendromunun ek klinik özelliklerinden bazıları şunlardır;

  • Mikrosefali
  • Baş ve gövdede zayıf kas tonusu
  • Uzuv spastisitesi
  • Kaburgaların ve omurga omurlarının anormal gelişimi
  • Optik sinir anormalliği
  • Mikroftalmi
  • Yüz asimetrisi
  • Cilt problemleri
  • Küçük eller
  • Değişen derecelerde zeka geriliği ve gecikmiş gelişim

Teşhisi

Aicardi sendromu tanısı genellikle çocuğun semptomlarına ve klinik muayeneden elde edilen bulgulara göre yapılır. Bu durumu teşhis etmek için kullanılan testlerden bazıları aşağıda açıklanmıştır:

  • Koryoretinal boşlukların varlığını ortaya çıkarmak için retinanın oftalmoskopik muayenesi yapılır
  • Beynin görüntüleme çalışmaları, korpus kallozumun anormal olup olmadığını kontrol etmek için bir BT taraması ve bir MRI taraması içerir
  • Beyindeki elektriksel aktiviteyi değerlendirmek için bir EEG (elektroensefalogram) testi kullanılır

Tedavisi

Aicardi sendromunun tedavisi yoktur ve duruma yönelik standart bir tedavi yaklaşımı da yoktur. Genel olarak tedavi, çocuğun nöbetlerini ve diğer semptomlarını yönetmeye odaklanır.

Aicardi sendromunu yönetmenin bazı yöntemleri şunlardır:

  • Antiepileptik ilaçlar kullanarak infantil spazmların yönetimi
  • Ailenin gelişimsel gecikmelerle başa çıkmasına yardımcı olacak erken müdahale programları
  • Prensefalik kistler ve/veya hidrosefali, fazla sıvıyı boşaltmak için bir şant kullanılarak tedavi edilebilir
  • Etkilenen yenidoğanlar beslenmede zorluk çekebilir ve bazen bir beslenme tüpü gerektirebilir
  • Gastrointestinal komplikasyonlar ve fıtıklar ameliyatla tedavi edilebilir

Prognoz

Aicardi sendromlu çoğu insan önemli gelişimsel gecikme ve orta ila şiddetli zeka geriliği yaşar. Bu durumdaki çocuklar ve ergenler yüksek ölüm riski altındadır, ancak bazı kişiler yetişkinliğe kadar hayatta kalır ve hatta kırklı yaşlarının ortalarına ulaşır.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

Afrika Uyku Hastalığı Nedir? Nedenleri, Belirtileri, Tedavisi

Afrika Trypanosomiasisi olarak da bilinen Afrika Uyku Hastalığı, farklı aşamalardan geçen tropikal bir hastalıktır. Sonunda meningoensefalit, koma ve ölümle sonuçlanır. Bu hastalık, Sahra altı Afrika’da 60 ila 70 milyon insanı etkilemektedir.

Haber Merkezi / Dünya Sağlık Örgütü (DSÖ), hastalığın Afrika’nın birçok bölgesinde önemli bir ölüm nedeni olduğunu bildirmektedir. 

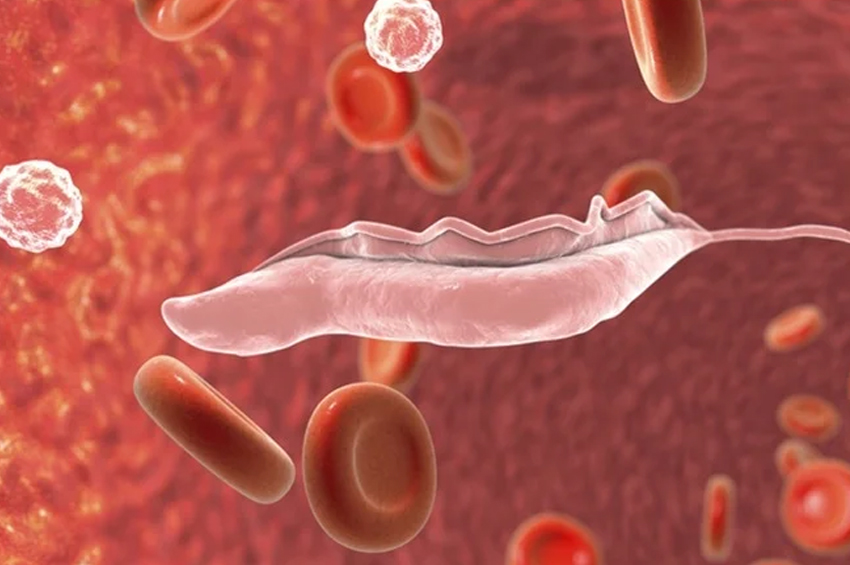
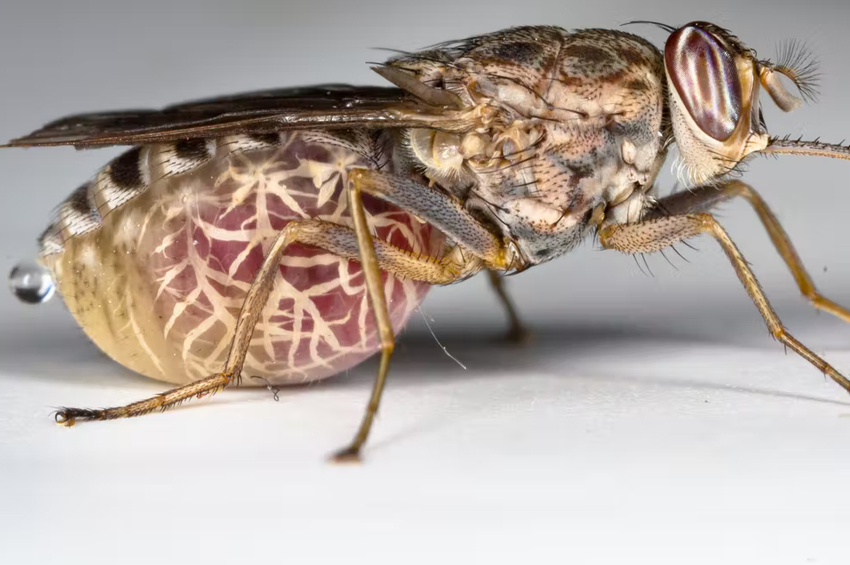
Hastalığa, enfekte çeçe sineklerinin ısırması ile yayılan Trypanosoma brucei parazitleri neden olur. Bulaşması öncelikle enfekte bir çeçe sineğinin tek bir ısırması yoluyla olur. Parazit insanları ve diğer memelileri enfekte edebilir.

Hastalığın erken dönemlerinde Trypanosoma brucei parazitleri kan, lenf ve deri altı dokularında yaşar. Bu aşamada hastalar baş ağrısı, eklem ağrısı ve ateş yaşarlar. Tedavi edilmezse parazit daha sonra merkezi sinir sistemine (CNS) girer. CNS’yi istila ettiklerinde, parazitler davranış değişikliklerine, kafa karışıklığı gibi bilişsel işlev bozukluklarına ve önemli uyku bozukluklarına neden olur.

Trypanosoma brucei paraziti , çeçe sineği vektörü tarafından bulaşmaya ek olarak , parazit plasentayı istila ettiğinde anneden çocuğa dikey olarak bulaşabilir. Mekanik bulaşma ayrıca diğer kan emici böcekler (örneğin sivrisinekler), sağlık bakım ortamlarında iğne batması yaralanmalarından kaynaklanan kaza sonucu aşılama veya cinsel yolla bulaşma yoluyla da gerçekleşebilir. Bununla birlikte, bu enfeksiyon yolları nadirdir.

Kimler risk altında?

Afrika Uyku Hastalığı’nın iki türü vardır. Her birine farklı bir Trypanosoma brucei paraziti neden olur:

  • Trypanosoma brucei rhodesiense: Doğu Afrika’da öne çıkan bu hastalık türü, enfeksiyonların %2’sinden daha azından sorumludur. Hastalık, enfeksiyondan sonraki birkaç hafta içinde hızlı semptom gelişimi ile karakterizedir. Bu daha şiddetli Afrika Uyku Hastalığı türünde parazitler merkezi sinir sistemini kolaylıkla istila eder ve aylar içinde ölüm meydana gelir.
  • Trypanosoma brucei gambiense: Batı Afrika’da öne çıkan bu hastalık türü, vakaların %98’inden sorumludur. İlk semptomlar, diğer tıbbi durumlarla ilişkili olabilecek durumlar olan aralıklı ateş ve baş ağrılarını içerir. Bu göz önüne alındığında, Afrika Uyku Hastalığı teşhisinde zorluk vardır. Tanı genellikle parazit merkezi sinir sistemine ulaştığında ve hastalığın temel özellikleri kendini gösterdiğinde konur.

Afrika Uyku Hastalığı, Afrika’nın birçok bölgesinde görüldüğünden, yalnızca kıtaya seyahat edenler veya orada yaşayanlar, durumu edinme açısından birincil risk altındadır. Tarım, avcılık veya balıkçılığın birincil faaliyet olduğu kırsal Afrika köylerinde enfeksiyon riski artmıştır. Afrika ülkeleri arasında, durum için en fazla risk altındaki ülkeler Çad, Kongo, Angola, Malavi, Tanzanya, Sudan, Zambiya ve Uganda’dır.

Parazit gelişiminin aşamaları

Trypanosoma brucei parazitinin 2 alt türü , Afrika Uyku Hastalığının farklı belirtilerine neden olur. Parazit gelişimi, çeçe sineği bir memeli konakçı (örneğin insan) ile beslendiğinde başlar ve metasiklik tripomastigotlar vücut dokularına enjekte edilir. Parazit lenf sistemine ve kan dolaşımına girdiğinde, parazit 3 hafta boyunca birkaç aşamadan geçer:

  • Parazitler kan dolaşımı tripomastigotlarına dönüşür.
  • Daha sonra vücut sıvılarını işgal ettikleri ve ikili bölünme yoluyla çoğaldıkları başka yerlere taşınırlar.
  • Daha uzun enfeksiyon süreleri, parazitin Afrika Uyku Hastalığı’nın temel semptomlarına neden olduğu merkezi sinir sisteminin parazit istilası ile ilişkilidir.

Belirtileri

Afrika uyku hastalığı tedavi edilmediğinde yüksek morbiditeye neden olan bir durumdur. Doğu Afrika uyku hastalığının en erken belirtisi, bir çeçe sineği tarafından ısırıldıktan yaklaşık beş gün sonra ortaya çıkan Trypanosomal şans adı verilen yerel bir cilt reaksiyonudur.

Trypanosoma brucei ile genel bir enfeksiyonun ilk ve en yaygın tezahürü , vücutta parazitik çoğalma ile uyumlu periyodik bir döngü içinde gelen ve giden ateşin ortaya çıkmasıdır. Diğer semptomlar baş ağrısı, kas ağrısı ve eklem ağrısıdır.

Doğu Afrika uyku hastalığında, bu klinik özellikler enfeksiyondan sonraki birkaç hafta içinde ortaya çıkar ve lenfadenopatiyi de içerebilir. Bu tür uyku hastalığı daha şiddetlidir ve birkaç hafta içinde miyokardiyal disfonksiyon ve ölümle sonuçlanabilir.

Batı Afrika tripanozomiyazı, hepatosplenomegali ve döküntü gibi daha az belirgin semptomlarla kendini gösterir ve erken teşhisi zorlaştırır. Bir kişiye Batı Afrika Uyku Hastalığı bulaşmasından birkaç ay sonra, parazit kan-beyin bariyerini (BBB) ​​geçmeye ve merkezi sinir sistemine (CNS) girmeye başlar.

Bu aşamada hastalar, kronik ensefalopatinin neden olduğu zihinsel ve bilişsel değişiklikleri yaşamaya başlar. Bu tipik olarak, hastanın uyku düzeninin bozulmasıyla birlikte uzun süre konsantre olamaması olarak kendini gösterir.

Tedavisi

Afrika Uyku Hastalığı teşhisi konan ve erken ve spesifik tedavi gören hastaların hayatta kalma şansları çok yüksektir. Bununla birlikte, bu hastalığın erken evrelerinde tanımlanamayan semptomlar nedeniyle, genellikle geç teşhis edilir.

Tedavi planı, hastalığın klinik görünümüne ve paraziter nedene bağlıdır; Vakaların ~%2’sine neden olan ve daha şiddetli olan Trypanosoma brucei rhodesiense (Doğu Afrika Uyku Hastalığı) veya ~%98 hastayı etkileyen ve kronik bir hastalık olan Trypanosoma brucei gambiense (Batı ve Orta Afrika uyku hastalığı).

Aşağıda, Afrika Uyku Hastalığı tedavisinde başlıca kullanılan beş kimyasal madde yer almaktadır:

1 aşama tedavisi için:

  • Pentamidin isethionate; Bu kimyasal bileşik 1940 yılında keşfedilmiştir ve öncelikle Trypanosoma brucei gambiense (Batı Afrika uyku hastalığı) ile enfekte olan hastaları tedavi etmek için kullanılır.
  • Sodyum suramin; Bu kimyasal bileşik 1920’de keşfedildi ve öncelikle Trypanosoma brucei rhodesiense (Doğu Afrika Uyku Hastalığı) ile enfekte olan hastaları tedavi etmek için kullanılıyor.

2 aşama tedavisi için:

  • Arsenik türevleri; Bu bileşikler, Afrika uyku hastalığının her iki tipini tedavi etmek için kullanılabilir ve Trypanosoma brucei rhodesiense için birinci basamak tedavi ve dirençli Trypanosoma brucei gambiense için ikinci seçenek olarak kabul edilir . Bununla birlikte, son araştırmalar Orta Afrika’daki çeşitli popülasyonlarda dirençli T. brucei gambiense suşlarının oldukça yaygın olduğunu göstermiştir.
  • Alfa-diflorometilornitin: Trypanosoma brucei gambiense tedavisinde etkili olmakla birlikte , bu bileşik daha karmaşık ve titiz bir tedavi planı gerektirir ve bu nedenle nadiren kullanılır.
  • Nitrofuran tiyazin: Alfa-diflorometilornitin ve nitrofuran tiyazini birleştiren ve 2009’da geliştirilen bir tedavi planı. Bu tedavi daha az sıklıkta tedavi gerektirir ve bu nedenle DSÖ tarafından T. gambiense enfeksiyonu için birinci basamak tedavi olarak önerilmektedir.

Afrika uyku hastalığı için sınırlı sayıda farmakolojik müdahale vardır. Bu durumla ilgili daha fazla araştırmanın daha etkili tedavi ile sonuçlanacağı umulmaktadır.

Prognoz

Erken evrelerinde, Afrika Uyku Hastalığının semptomları diğer birçok durumdan farklı değildir, bu da bazı hastaların kronik evreye girene kadar teşhis edilmeyeceği anlamına gelir. Akut faz çok hızlı gerçekleştiği için erken teşhis önemlidir.

Bu hastalık, enfeksiyondan yaklaşık iki ila üç hafta sonra, parazit CNS’ye ulaşmadan önce teşhis edilirse tedavi edilebilir. Evre 1 tedavisinin bir yan etkisi olarak ensefalopati geliştirecek tahmini %2.5’i dışında, bu süre içinde uygun tedaviyi alan hastaların neredeyse tamamı tamamen iyileşir.

Afrika uyku hastalığının prognozu ile ilgili mevcut çalışmalar, ikinci aşamada tedavi hala mümkün olsa da, hayatta kalma oranının düşük olduğunu göstermektedir. BBB’nin parazit tarafından geçmesi nedeniyle enfeksiyondan sonraki altı ay boyunca tedavi edilmeyen hastalarda mortalite de yüksektir.

Hasta ölüm kayıtları, Afrika uyku hastalığından ölümlerin %80’inden fazlasının, duruma çok az müdahale edilmesi veya hiç müdahale edilmemesi nedeniyle meydana geldiğini göstermektedir.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın

İlaç Reaksiyonları (İlaç Döküntüleri) Nedir? Türleri, Tedavisi

İlaç döküntüleri, hastaneye yatırılan kişilerin yaklaşık %3’ünde meydana gelen ilaçlara karşı olumsuz cilt reaksiyonlarıdır. Deri hastalıklarına çok benzeyebilirler, ancak genellikle ilaç bırakıldığında kaybolurlar.

Haber Merkezi / Bazı ilaç döküntüleri yaşamı tehdit edebilir. Bu tür reaksiyonların ana özellikleri şunlardır;

  • Yüz veya mukoza zarlarını içeren döküntüler
  • Vücudun birçok yerinde birleşik döküntüler
  • Kabarcıklar, büller, nekrotik veya purpurik lezyonlar
  • Cilt ağrısı
  • Boğaz veya dili içeren şişlik
  • Yüksek ateş
  • Lenf düğümü şişmesi
  • Eklem ağrısı
  • Kemik iliği, karaciğer veya böbrek parametrelerinde anormal değişiklik
  • Solunum güçlükleri
  • Kan basıncında anormal düşüş

En tehlikeli ilaç döküntüleri, toksik epidermal nekroz (TEN) ve ilaç aşırı duyarlılık sendromunu içerir.

Risk faktörleri

Aşağıdaki kategorilerde advers ilaç reaksiyonu insidansı daha yüksektir:

  • 3 yaşından küçük erkekler
  • 9 yaşından büyük kadınlar
  • Genel olarak kadınlar
  • Yaşlı hastalar

İlaç erüpsiyonu türleri

İlaç döküntüleri alerjik reaksiyonlara veya immün olmayan kutanöz reaksiyonlara bağlı olabilir. İlaçlara bağlı alerjik reaksiyonlar şunları içerir:

  • Tip 1; Artan şiddet ölçeğinde ürtiker döküntüleri, anjiyoödem ve anafilaksi ile IgE aracılı bir reaksiyondur. Bir örnek insülindir.
  • Tip 2; Bunlar sitotoksik reaksiyonlardır ve hemoliz ve purpura üretir. Bir örnek penisilin kaynaklı purpuradır.
  • Tip 3; Bunlar, vaskülit, serum hastalığı ve ürtiker döküntülerine neden olan bağışıklık komplekslerinin oluşumundan kaynaklanır. Bir örnek salisilat kaynaklı serum hastalığıdır.
  • Tip 4; Bunlar, maruziyetten bir ila üç hafta sonra meydana gelen ve hücre aracılı olan gecikmiş reaksiyonlardır. Genellikle topikal ilaçlar nedeniyle doza bağlı değildirler.

Alerjik olmayan ilaç döküntüleri, kendine özgü ilaç reaksiyonları, enzim eksiklikleri, irritan dermatit ve kümülatif toksisite nedeniyle olabilir.

Başlıca ilaç döküntü türleri

Aşağıdakiler başlıca ilaç reaksiyonlarıdır:

İlaç ekzantemleri: Bunlar genellikle yeni ilacın başlangıcından 5-10 gün sonra ortaya çıkar, ancak ikinci kez uygulandığında süre 1-3 gün kadar kısa olabilir. Genellikle simetrik maküller ve papüller (morbilliform) ile kendini gösterir, ancak kızıl hastalığına (scarlatiniform) benzeyebilir. TEN gibi ciddi reaksiyonlara ilerleyebilirler. Genellikle, rahatsız edici ilaç kesildiğinde bir hafta içinde azalırlar. Bazı yaygın örnekler NSAID’ler, penisilin ve sülfa ilaçlarıdır.

İlaca bağlı ürtiker: Bu, bazen dudak, dil veya boğazda şişme ile ilişkili cilt üzerinde kırmızımsı kabarcıklardan oluşur. İlk vaka ilaca maruz kaldıktan sonra 3 haftaya kadar ortaya çıkabilirken, tekrarlanan maruziyetler ürtikeri dakikalar içinde hızlandırabilir. Anafilaksi de oluşabilir.

Sorumlu ilaçlar çoğunlukla penisilin, opioidler ve NSAID’lerdir. Ürtiker, ateş ve eklem ağrısı ile birlikte, lenf nodu büyümesi ve endokardit gibi diğer semptomlarla birlikte veya bunlar olmadan ortaya çıktığında, buna serum hastalığı denir.

Sabit ilaç döküntüsü (FDE): Kişi aynı ilaca maruz kaldığında her zaman aynı noktada sabit bir ilaç püskürmesi meydana gelir; genellikle dudaklarda, ellerde, ayaklarda veya cinsel organlarda. Çözülmesi birkaç gün sürer ve arkasında mor bir iltihap sonrası renk değişikliği bırakır. Doksisiklin ve kotrimoksazol gibi ilaçlardan kaynaklanabilir. İlk maruziyetin ardından gelişmesi bir veya iki hafta sürerken, sonraki nüksler 48 saat içinde ortaya çıkar.

Purpurik döküntüler: Bunlara trombosit oluşumunu engelleyen ilaçlar gibi ilaçlara tepki olarak deriye kanama neden olur. Mekanizmalar, kılcal damarların artan kırılganlığını, alerjik trombositopeni ve kılcal iltihabı içerir.

İlaca bağlı ışığa duyarlılık: Bu, cildin açıkta kalan bölgelerinde güneş ışığının neden olduğu döküntüleri ifade eder, ancak güneş ışığına alışkın olan yüz ve kollar gibi alanlar hassasiyet belirtileri göstermeyebilir. Döküntü toksisite tarafından indüklenebilir, bu durumda ilacı kritik bir dozu aşan seviyelerde alan tüm kişilerde görülür ve güneş yanığı gibi görünecek kadar şiddetli olabilir. Bu, griseofulvin, tetrasiklinler ve NSAID’ler tarafından çökeltilir. Öte yandan, egzama veya likenoid reaksiyon şeklini alarak gerçekten alerjik olabilir. Tiyazidler, sülfonamidler ve fenotiyazinler bu tip reaksiyonlara neden olabilir.

İlaca bağlı hiperpigmentasyon: Bazı ilaçlar, melanin, hemosiderin veya bilinmeyen mekanizmalarla artan cilt rengi gibi çeşitli tiplerde pigment granüllerinin birikmesine neden olur. Bunlara amiodaron, klofazimin, demir veya minosiklin dahildir.

Akut jeneralize ekzantematöz püstüloz: Bu, eritematöz bir taban üzerinde çok sayıda yaygın steril püstüllerle işaretlenmiş ve 3 hafta kadar içinde düzelen bir döküntü türüdür. İlişkili ateş olabilir ve toplam lökosit ile eozinofil sayısı yüksektir. Suçlu ilaçlar, beta-laktamları ve eritromisin gibi makrolidleri içerir.

Eritema multiforme: Eritema multiforme hedef lezyonların varlığı ile karakterizedir ve enfeksiyonlara ve ilaç alerjilerine bağlı olarak sırasıyla minör ve majör formlar olarak sınıflandırılır. Mukoza zarları ayrıca kabarcık veya ülser oluşumunda rol oynar. Eritema multiforme’ye neden olabilen ilaçlar arasında sülfonamidler ve antikonvülzanlar bulunur.

İlaç aşırı duyarlılık sendromu (DHS): Buna eozinofili ve sistemik sendromlu (DRESS) ilaç döküntüsü de denir. Morbiliform bir döküntü, ateş ve iç organlarda hasar belirtilerini içeren ve yaklaşık %10’luk bir ölüm oranına sahip bir durumu ifade eder. Çoğu durumda, hastanın vücudunun bir kısmında şişme, püstüler döküntüler, lenf nodu büyümesi ve eozinofili vardır. Bu olduğunda, fulminan hepatit en yaygın ölüm nedenidir. Bu tür ilaçların yaygın örnekleri arasında fenitoin ve diğer antikonvülzanlar ve sülfonamidler bulunur.

Toksik epidermal nekroliz/Steven-Johnson sendromu: TEN, çoğunlukla sepsise bağlı olarak %30’dan fazla mortaliteye sahip, nadir fakat tehlikeli bir ilaç aşırı duyarlılık reaksiyonudur. Ateşle birlikte cildin %30’dan fazlasını tutan yaygın eritem özellikleri gösterir. Mukoza da tutulabilir. Hafif basınç altında yayılan kabarcıklar oluşur. 

Eritem, deri ve mukozanın epidermal katmanlarının dökülmesini 3 gün içinde tamamlayacak şekilde ilerler. Cildin %10’dan azı tutulduğunda Steven-Johnson sendromu (SJS) denir ve ölüm oranı %5 civarındadır. Aradaki herhangi bir şey bir SJS/TEN örtüşmesidir. 

Bu reaksiyondan sorumlu ilaçlar genellikle 1-3 hafta öncesinden başlatılmıştır. Aynı kategorideki tüm ilaçlarda olduğu gibi ilgili ilaçtan kaçınılmalıdır. Aile üyeleri de ilaç için test edilmelidir. TEN’e neden olan ilaçlar arasında; sülfonamidler, fenitoin

Teşhis ve tedavi

Hastanın kullandığı ilaçlardan birinin nedensel faktör olduğuna dair ciddi bir şüphe varsa, bir ilaç döküntüsü tanınır. Hastanın son 12 hafta içinde almış olduğu tüm ilaçlar dikkate alınmalıdır. İlaç döküntüleri için spesifik bir kan testi yoktur. Ancak tam kan sayımı, kanda eozinofili varlığını ortaya çıkarabilir.

Kapsamlı cilt tutulumu durumunda veya lezyonlar likenplanus veya sedef hastalığı gibi diğer cilt hastalıklarını taklit ediyorsa, gerekli olabilecek diğer testler arasında cilt biyopsisi bulunur. Hepatorenal fonksiyonun da değerlendirilmesi gerekebilir.

Bir ilacın bir hastada alerjiye neden olduğundan şüphelenildiğinde, ilacın sınıfı ve hasta çizelgesinde ve taburcu notlarında belirtilen spesifik ilaç kesilmeli ve gelecekte o sınıftan kaçınılmalıdır. Lokal ilaç döküntülerinin tedavisi topikal steroid merhemler, iltihaplı cildi yatıştırmak için yumuşatıcılar ve kaşıntıyı hafifletmek için antihistaminikler ile yapılır. Sistemik reaksiyonlar veya Steven-Johnson sendromunun hastaneye yatırılması ve sıklıkla yoğun bakıma ihtiyacı vardır. Hastanın her zaman ilacın adını ve tepkilerini taşıyan bir sağlık kartı olmalıdır.

Dikkat: Sayfa içeriği sadece bilgilendirme amaçlıdır.
Paylaşın